-
深圳市鑫诚丰净化装饰工程有限公司
主营:GMP洁净室净化装修,口罩无尘车间装修价格,无菌室实验室装修价格
深圳市鑫诚丰净化装饰工程有限公司
主营:GMP洁净室净化装修,口罩无尘车间装修价格,无菌室实验室装修价格 15
各种空气洁净度级别洁净室的空气净化处理均应采用初效、中效、高效空气过滤器三级过滤。对于A/B/C级洁净室的末端高效过滤器效率应采用大于或等于99.95%(MPPS/H13)~大于或等于99.995%(MPPS/H14)。根据国际制药工程协会(ISPE)基准指南-无菌药品生产设施及国外相关文献的描述,单向流系统内的HEPA过滤器效率应为99.99%(IEST/H13/DOP或PAO),其完整性扫描检漏*必须在99.99%以上;对于B级区至少采用效率应为99.97%的HEPA过滤器,但其完整性扫描检漏*需在99.99%以上。
1.2.2 本条规定了净化空气调节系统中各级空气过滤器设置的几项原则。
1 中效空气过滤器宜集中设置在净化空气处理机组的正压段,因为考虑到负压段来自机组外空气的渗漏,会造成未经中效空气过滤器过滤的污染空气进入系统,增加了空气中的含尘浓度,加大下游高效空气过滤器的过滤负担,缩短其使用年限。
2 净化空气调节系统的HEPA过滤器安装位置通常布置在系统末端送风口处或集中设置于AHU末端。HEPA过滤器设置系统末端主要优点是可将送风受到再污染的危险降到,所以本条建议HEPA过滤器设置于净化空气调节系统末端。
服务于无菌药品的净化空气调节系统,根据国际制药工程协会(ISPE)基准指南-无菌药品生产设施的描述“所有无菌生产分级区A/B/C的送风均应经高效过滤器处理,由于系统中HEPA过滤器安装的关键在于避免空气再次受到污染,因此对于B级及以上的净化级别,送风末端必须设置HEPA过滤器”,末端HEPA过滤器装置对于**无菌区域整体性来说是非常重要的。
3 在回风、排风系统中,由于空气中往往带有粉尘等有害物质,为防止未经过滤处理的空气泄漏,污染周围环境,因此应将过滤器设置在回风、排风机的负压吸入端,既起到保护环境的作用,又起到保护风机的作用。
4 空气过滤器的额定风量是在一定滤速下的风量,设计中为了降低净化空气调节系统的系统总阻力,在选择高效空气过滤器送风口时,一般按额定风量的70%~80%选用。
1.2.3 本条规定了医药洁净室在划分空气调节系统应遵照的各项要求。
1 净化空气调节系统不能与一般空气调节系统合并,因为净化空气调节系统末端风口上装有高效空气过滤器,而一般空气调节系统风口上无过滤器,高效空气过滤器风口在运行过程中阻力会增加,而一般空气调节系统的风口运行中的阻力不变,所以随着运行时间的增加,可能出现医药洁净室风量越来越小,并使医药洁净室的房间或区域的空气压力发生变化。同时还考虑到医药洁净室需要良好的密闭性,也不允许通过风道使医药洁净室与一般空调房间连通。
2 由于无菌生产区的洁净度级别,微生物控制,温度、湿度要求,消毒方式与消毒频率等方面较非无菌生产区均有较大差别,所以从工艺操作要求、空调系统的运行管理、维护与节能方面而言,服务于两个不同区域的净化空气调节系统应分开设置。
3 含有可燃、易爆或有害物质的生产区(如原料药生产中的提取、结晶等工序)所占面积较大时,从安全角度考虑,其空气调节系统应与其他空气调节系统分开。但在制剂生产中,遇有布置分散的小面积该类医药洁净室,当系统上采用足够的安全措施后,可合用一个空调送风系统。
5 由于一个净化空气调节系统只有一个送风参数,对于温度、湿度控制要求差别大的医药洁净室,若合并使用同一个空气调节系统,送风参数需要按照温、湿度要求高的确定,才能同时满足参数要求低的区域(除非在送风支管上另设二次空气处理设备),这样会造成不必要的能量耗费,所以对温度、湿度要求差别大的区域,宜设置不同的净化空气调节系统,以提供不同要求的送风参数。而有时系统区域较小,分开设置可能因空气调节系统过多而增加造价,在经过技术经济比较后也可合并设置。
另外,别与低级别的医药洁净室(如A/B级与C/D级)除了在洁净级别,温度、湿度要求不同外,分开设置将有利于医药洁净室净化空气调节系统的运行管理。再者,系统风量大时,由于总送风回风管、机组体积均占用空间较大,且对机组强度性能、安装及维护运行带来不利因素,建议宜分开设置。
其他因产品类别不同而需独立设置的净化空气调节系统,见本标准*9.6.1条。
1.2.4 本条为强制性条文。本条*2款关于病原体操作区的回风利用问题,我国药品GMP(2010年修订)附录3“生物制品”*二十二条规定:“……来自病原体操作区的空气不得循环使用”。按照此条款的要求,凡是涉及病原体操作的生产区域,无论其危害程度属于哪一类,均不能利用回风,由此造成净化空气调节系统能耗的增加,不利节能降耗的原则。
根据《*共和国药典》(2015版Ⅲ部)“生物制品生产检定用菌毒种管理规程”,生物制品生产检定用菌毒种的危害程度,按照《人间的病原微生物名录》为基础,根据病原微生物的性、感染后对个体或者群体的危害程度,分为四类:
类病原微生物:指能够引起人类或动物非常严病的微生物,以及我国尚未发现或已经宣布消灭的微生物。
第二类病原微生物:指能够引起人类或动物严病,比较*直接或间接在人与人、人与动物、动物与动物间传播的微生物。
第三类病原微生物:指能够引起人类或动物疾病,但一般情况下对人、动物或环境不构成严重危害,传播高风险有限,实验室感染后很少引起严病,并且具备有效的**和预防措施的微生物。
第四类病原微生物:指在通常情况下不会引起人类或动物疾病的微生物。
根据现行国家标准《实验室生物安全通用要求》GB 19489和《生物安全实验室建筑技术规范》GB 50346的有关规定,实验室生物安全防护等级(BSL,biosafety level)按所操作的生物因子的危害程度分为四级,其中一级防护程度,四级防护程度。以此类推,一类病原体操作的生物安全防护等级为BSL-4,二类病原体操作的生物安全防护等级为BSL-3,三类病原体操作的生物安全防护等级为BSL-2,四类病原体操作的生物安全防护的等级为BSL-1。
根据“生物制品生产检定用菌毒种管理规程”及其附录可知,生物制品生产检定用的菌毒种,均属于第二类、第三类、第四类病原体,其相对应的生物安全防护等级分别为BSL-3、BSL-2、BSL-1。
根据现行国家标准《实验室 生物安全通用要求》GB 19489-2008*6.3.3.3条的要求:“(BSL-3实验室)不得使用实验室防护区排出的空气”(BSL-4实验室按照BSL-3执行)。而对于BSL-1、BSL-2实验室,则无此要求。
根据世界卫生组织(WHO)2004年颁布的实验室生物安全手册(Laboratory Biosafety Manual,Third Edition,2004),关于生物安全等级的要求见表7。
GMP无菌车间净化装修方案
3.5 送风量、排风量、回风量、新风量设计
送风量应满足以下三个要求,并取三者大值。
(1)室内洁净度。
(2)室内温湿度。
(3)室内供给的新风量。
为简化计算,送风量采用推荐值估算。根据《洁净厂房设计规范》、《药品生产质量管理规范(2010年修订)》,如表 2 所示。
后,校核系统、房间的风量:系统送风量=系统新风量+系统回风量=系统回风量+系统排风量;房间送风量=房间回风量+房间排风量。
3.6 负荷计算
根据《洁净厂房设计规范》,洁净室设计温湿度如表 3。
表 3 洁净室温湿度
温度(℃) 相对湿度(%)
22 ± 2 45 ~ 65
3.6.1 冷负荷
(1)采用不稳态法逐一计算每一个系统每一时刻的冷负荷,确定综合值。
(2)根据系统风量计算每一个空调系统的制冷量。
(3)校核:系统风量计算的制冷量应大于或等于不稳态法算的综合值。
3.6.2 热负荷
(1)采用稳态法逐一计算每一个系统的热负荷。
(2)根据系统风量计算每一个空调系统的制热量。
(3)校核:系统风量计算的制热量应大于或等于稳态法计算的热负荷。
3.6.3 加湿量
根据系统风量计算每一个空调系统的加湿量。
3.7 材料选择
洁净室空调系统的材料应具有耐腐蚀、使用寿命长、性能稳定、不产尘屑的特点。故风管采用热镀锌钢板制作,阀门采用碳钢喷塑,风口采用冷轧钢板喷塑,空调箱外壁采用彩钢板,内壁采用不锈钢。
4 节能设计
4.1 原车间因使用多年,存在房间气密性差、保温、隔热性不佳、空调设备结露、A 区面积过大等问题,造成能耗较大。改造后从以下几方面考虑节能,见表 4、表 5。
5 消毒设计
消毒设计目前洁净的消毒有臭氧消毒、甲醛消毒、过氧化氢消毒。臭氧消毒有消毒时间短、无残留、无腐蚀的特点。甲醛消毒有杀菌普广、稳定、有腐蚀性的特点。过氧化氢消毒有消毒时间短、无残留、环境影响小的特点。经过验证,采用甲醛消毒作为车间的消毒剂。消毒时,将甲醛置于不锈钢容器内,加入,将空气温度升至 30℃以上,循环 30 min,然后关闭空调机组,闷消 8h 后开启排风机。具体做法是在总回风管上设消毒旁通管路、电动风阀连接至排风机。正常运行时,消毒旁通管路上的电动风阀关闭。消毒时,关闭新风电动阀、排风电动阀、排风机。消毒完毕后,开启消毒旁通管路上的电动风阀、排风机、新风阀,将甲醛排除干净。
6 总结
随着人们生活水平的提高,对药品监管以及药品生产车间也提出了更高的要求。无菌药品生产车间有洁净度高、能耗高的特点。本次改造结合了无菌药品的特点、车间环境、管理要求等多方面因素,即解决了改造前存在的问题,又满足了用户使用要求,同时也符合生产质量管理规范(GMP)。
现行国家标准《建筑设计防火规范》GB 50016-2014*8.5.4条提出了“地下或半地下建筑(室)、地上建筑内的无窗房间,当总建筑面积大于200m2或一个房间建筑面积大于50m2,且经常有人停留或较多时,应设置排烟设施”的规定。由于医药洁净室的特点和药品质量监管要求,如在医药工业洁净厂房设计中执行此条规定,可能会增大药品生产环境的风险,进而影响药品生产质量安全,理由如下:
1)医药洁净厂房多数为丙类厂房,且洁净区多数在建筑物内区,没有直接的对外开启窗户,这是为了洁净区免受污染,**药品生产质量。同时根据医药生产工艺操作需要,医药洁净室的隔墙或门上都设有固定的观察窗。
2)医药洁净厂房内,人员密度低且操作人员熟悉疏散路线,设备及管道材质基本为不锈钢,原料为液体或药粉(多数情况药粉在密闭的不锈钢容器中,不暴露在空气中),墙和吊顶均为不燃材料并有一定的耐火极限要求,因此发生火灾的可能性比一般丙类厂房低。
3)排烟与补风系统的风口通过风管直通大气,即使非火灾时常用的防排烟阀门处于关闭状态,其漏风率也较高,这样势必破坏洁净区的密闭性,导致洁净区被污染的可能性增加。因此排烟与补风系统会给洁净区带来诸多漏点,*破坏洁净房间的洁净度和正压维持量,从而给药品生产质量安全带来较大的风险。
综上所述,为了提供可控的药品生产环境,降低药品生产质量风险,在建筑防排烟设计时,医药洁净室不按地上无窗房间的定义来执行现行国家标准《建筑设计防火规范》GB 50016-2014*8.5.4条的规定。
医药洁净厂房中不列入洁净级别的外走道,如有可开启外窗,可作为自然排烟出口或自然补风进风口,但可开启外窗的面积、窗户形式、位置以及对外窗开启装置的要求应符合现行国家标准《建筑设计防火规范》GB 50016和《建筑防烟排烟系统技术标准》GB 51251中有关自然通风的规定。
1.2.19 医药洁净厂房中的空调、通风、冷冻等机电用房,一般无人员停留,且其门为防火门,故可不设置排烟设施。
1.2.20 为了对医药洁净室进行噪声控制,需对医药洁净室通风和空气调节系统进行噪声控制计算和降噪设计。在设置消声器时,应采用不易产尘的消声器,如微穿孔板消声器等。
为减小通风及空气调节系统噪声,设计中需注意:
(1)选用高效率、低噪声设备;
(2)风管内风速宜按下列规定选用:总风管为6m/s~10m/s,无送风、回风口的支风管为4m/s~6m/s,有送风、回风口的支风管为2m/s~5m/s;
(3)通风及空调设备应带有减振、隔振装置,必要时需设隔振器和减振基础,设备与风管和配管的连接应设有柔性接管;
(4)风道及阀门等通风构件要有足够的强度,以避免或减低所引起的气流噪声和振动;
(5)风机和设备进出风口处的风管不宜急剧转弯、变径,必要时弯头等处应设导流叶片;
(6)尽可能降低系统总阻力。
1.2.21 为**医药洁净室的空气洁净度级别,不同空气洁净度级别洁净室之间、洁净室与一般区、洁净室与室外均应保持一定的压差,本标准*3.2.5条规定了小压差值。
由于房间的压差取决于房间的送风与回风、排风量之差,要使房间的压差保持稳定,首先要使送入和排出房间的风量保持恒定,具体做法较多,如在总风管上设微差压传感器,当风量发生变化时,即可通过变频器改变风机转速,使总风量保持不变;又如在进出房间的风管上设定风量阀(CAV阀),使进出房间的风量恒定不变,也可采用在洁净室内设差压传感器,当房间差压值偏离时,自动调节设在排风管上的变风量阀(VAV阀),以使室内压力保持稳定;再如可引入分区控制的概念,在**系统核心区域稳定的情况下尽量节省投资。先在总管上采用风量平衡系统进行宏观控制,再将系统进一步细分为核心区、非核心区、走廊等子环路,各区域风管相对独立,分别设置远程测控阀。当空气调节系统运行时,各子环路首先自动进行区域风量平衡,减少本区域风量波动对其他区域及整个大系统的影响。提高了系统的稳定性和可控性,也便于各区域的系统风量调试和维护。
同时,应在工程中避免影响或改变房间压差的做法:如在同一净化空气调节系统中,对个别房间进行排风、回风的切换或间歇性使用医药洁净室排风系统(如隧道烘箱、干热灭菌柜等工艺设备的排风),而不采用任何措施进间压力保护等,这些做法都会破坏房间的空气平衡而使房间压力发生变化。因此上述情况均应采取防止洁净室压差变化的措施。
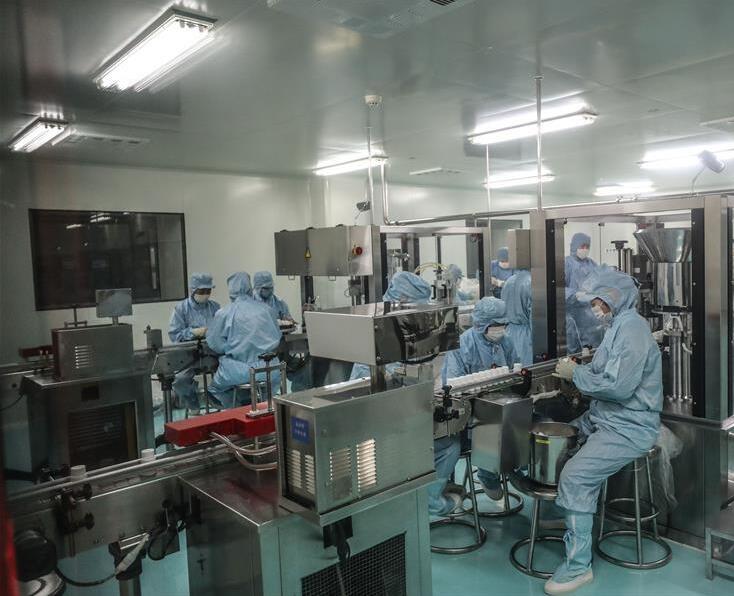
无菌药品制作车间 装修净化
中间产品无菌检查阳性结果及溯源分析举例
2012年度共收检乙型脑炎减毒活疫苗中间产品无菌检查1731批次,其中阳性结果35 批次,占2.02% 。经分离纯化培养和菌型鉴别分析,主要存在里拉/藤黄微球菌、蜡样芽胞及奇异变形菌等,举例溯源分析如下:
①里拉 /藤黄微球菌检出3例。里拉/藤黄微球菌为洁净区环境及人员监测主要菌群,而在水系统样品中并未检出,故推断为操作过程中经环境带入;
②蜡样芽胞检出3例。蜡样芽胞在水系统中全年仅检出1次,而在环境监测中检出83次(占11.05%)。蜡样芽胞的生长温度范围为20~45℃,10℃以下生长缓慢或不生长,50℃时不生长,在100℃下加热20min即被破坏。而所有的工艺用水均经过高压灭菌(121℃,30min)处理。因此推断,蜡样芽胞应仍为操作过程中经环境带入;
③奇异变形检出4例,由于截止目前洁净区环境及人员和水系统微生物数据库中均未曾检出此类菌,故排查分析只可能是工艺操作本身引入。据查阅资料,奇异变形一般广泛存在于水、土壤的有机物以及人和动物的肠道。故根据工艺操作特点进行推测,很可能来自无特定病原体(Specific pathogen free,SPF)级实验地鼠取肾操作工艺。故对此批工艺剩留的末次肾块洗涤液取样进行无菌检查检测,证实为SPF地鼠取肾操作不慎带入。
讨论
从菌型分析结果统计可知,该洁净区环境和人员主要存在革兰阳性球菌如里拉/藤黄微球菌、表皮葡萄球菌、人葡萄球菌等,共占78.56% 以上,其次为蜡样芽胞和少量的库克菌及霉菌等。另外,对于霉菌从检测时间和空间上看,主要集中出现在春、夏季节,洁净区较潮湿的精洗场和细胞水浴加温洁净室。因此宜在春、夏季节加强工艺湿度较大洁净室霉菌的消杀处理。
封闭的注射用水(80℃保温循环)和纯化水(20℃保温循环)管道环境条件较差,检出的微生物种类和数量均较少,经鉴别分析主要存在少动鞘氨醇单胞菌、皮氏罗尔斯顿菌等革兰阴性菌以及芽胞等。
溯源分析举例表明,根据初步建立的微生物数据库以及中间产品无菌检查阳性菌型分析结果可以比较明确地确定产品污染的来源,2012 年乙型脑炎减毒活疫苗中间产品无菌试验阳性结果,主要为操作过程中经环境偶然带入以及地鼠取肾操作不慎带入。
虽然该中间产品并不是无菌工艺操作(半成品配制时需经0.22μm薄膜过滤),但尽量控制本底污染对于实施GMP控制具有积极的意义。奇异变形全年检出4例,且无菌检查时均能在观察结果前2~3d就发现样品染菌(无菌检查孵放要求是培养14d),相关批次单一收获物均报废处理。从无菌风险和生产成本来看,该产品工艺中取肾操作是需关注的重点,可通过加强员工现场操作培训和考核以及进一步优化该步工艺操作等实现。
另外,2012年中间产品无菌检查阳性结果还检出放射根菌、苛养颗粒链菌、斯氏普罗威登斯菌等少数微生物种类,全年各仅检出一例,且暂未在建立的洁净区微生物数据库中出现,目前还无法确切地追溯其来源。
由于全面开展菌型分析工作仅一年多时间,且乙型脑炎减毒活疫苗工艺较为复杂,涉及到SPF 地鼠操作,今后将根据工艺特点建立SPF地鼠如肠道、皮毛等部位的微生物基础数据库,以完善来源追溯途径,进一步指导提高GMP操作水平。