-
深圳市鑫诚丰净化装饰工程有限公司
主营:GMP洁净室净化装修,口罩无尘车间装修价格,无菌室实验室装修价格
深圳市鑫诚丰净化装饰工程有限公司
主营:GMP洁净室净化装修,口罩无尘车间装修价格,无菌室实验室装修价格 15
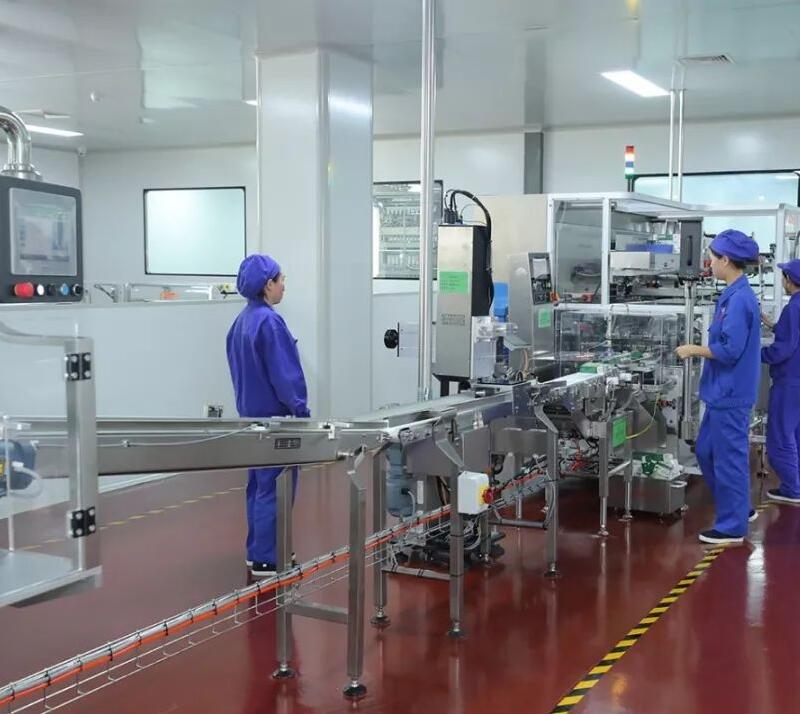
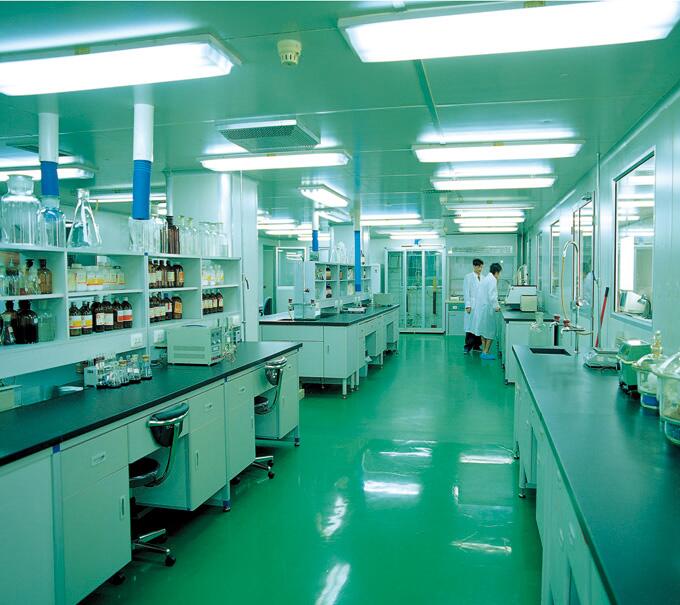
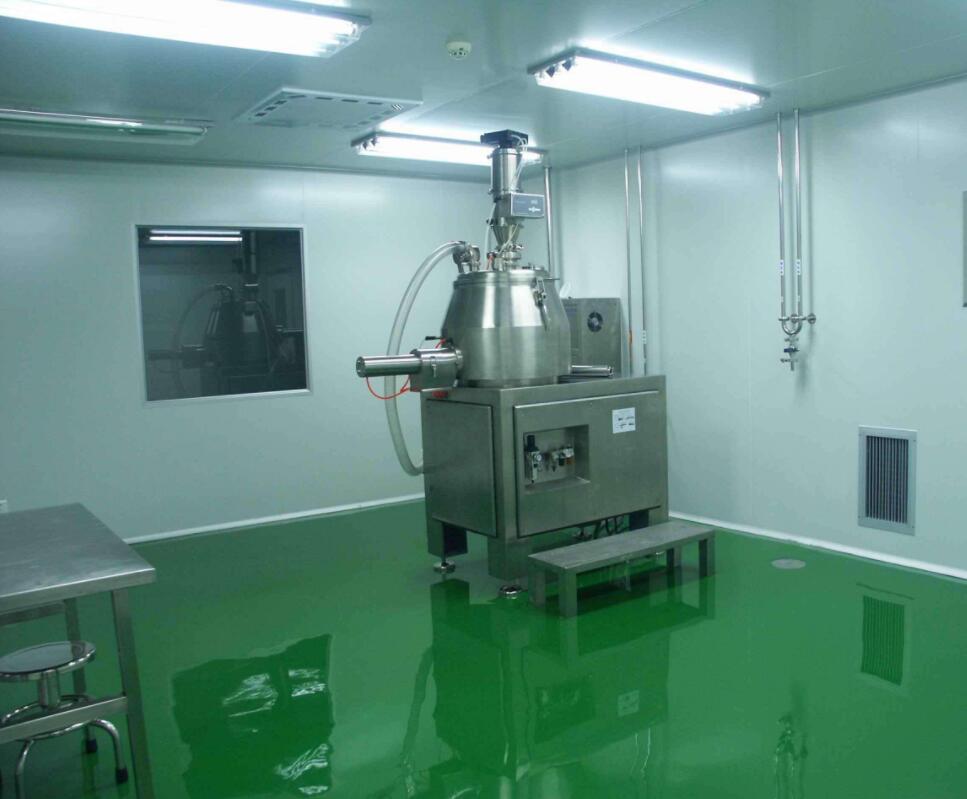
2020珠海医药GMP无菌车间装修报价和装修标准方案
无尘无菌车间一般是在微生物实验室内专辟一个小房间。可以用板材和玻璃建造。面积不宜过大,约4 ~5 平方米即可,高2.5 米左右。无菌室外要设一个缓冲间,缓冲间的门和无菌室的门不要朝向同一方向,以免气流带进杂菌。无尘无菌车间和缓冲间都必须密闭。室内装备的换气设备必须有空气过滤装置。
十万级GMP净化车间标准规定空气尘埃粒子数一立方米不**过三十五点二乘以十万,换气次数一般按照每小时15-20次,比较适合空气洁净等级较低的生产场合。
十万级净化车间采用工艺处理措如下:
1、 空调系统必须经过初效、中效、高效三级过滤处理的净化空调系统。**送入室内的空气是洁净空气,能对室内污染空气进行稀释。
2、室内**一定压力,防止无尘室内空气受外界空气干扰。一般工业洁净室要求室内与室外的压差值为5-10Pa。
3、建筑围护结构必须**气密性良好,建筑表面光滑,不产尘、不积尘、不泄露。
2011年实施的《无菌和植入医疗器械生产质量体系管理规范》,在日常监管过程中,发现目前部分企业洁净产房建设不够规范。综合众多医疗器械生产企业,在生产及监管过程中出现的各种问题,现提出洁净厂房的建设要求如下:
一、目前涉及的标准和工作文件
1、YY 0033-2000无菌医疗器具生产管理规范;
2、YY/T 0567.1-2005 医疗产品的无菌加工 *1部分:通用要求;
3、YY/T 0567.2-2005 医疗产品的无菌加工 *2部分过滤;
4、GB 50457-2008 医药工业洁净厂房设计规范;
5、《体外诊断试剂生产实施细则(试行)》中附录A;
6、《关于印发医疗器械生产质量管理规范无菌医疗器械实施细则和检查评定标准(试行)的通知》(国食药监械[2009]835号);
7、《关于印发医疗器械生产质量管理规范植入性医疗器械实施细则和检查评定标准(试行)的通知》(国食药监械[2009]836号)。
二、选址的要求
1、厂址选择时应考虑:所在地周围的自然环境和卫生条件良好,至少没有空气或水的污染源,还宜远离交通干道、货场等。
2、厂区的环境要求:厂区的地面、道路应平整不起尘。宜通过绿化等减少露土面积或有控制扬尘的措施。垃圾、闲置物品等不应露天存放等,总之厂区的环境不应对无菌医疗器械的生产造成污染。
3、厂区的总体布局要合理:不得对无菌医疗器械的生产区,特别是洁净区有不良影响。
三、洁净室(区)的布局要求
按照YY 0033-2000《无菌医疗器具生产管理规范》附录B中无菌医疗器械器具生产环境洁净度级别设置指南来设置洁净度的级别。洁净室(区)设计中要注意以下方面的内容:
1、按生产工艺流程布置。流程尽可能短,减少交*往复,、物流走向合理。必须配备人员净化室(存外衣室、盥洗室、穿洁净工作服室及缓冲室)、物料净化室(脱外包间、缓冲室和双层传递窗),除配备产品工序要求的用室外,还应配备洁具室、洗衣间、暂存室、工位器具清洗间等,每间用室相互独立,洁净车间的面积应在**基本要求前提下,与生产规模相适应。
2、按空气洁净度级别,可以写成按方向,从低到高;车间是从内向外,由高到低。
3、同一洁净室(区)内或相邻洁净室(区)间不产生交*污染
1)生产过程和原材料不会对产品质量产生相互影响;
2)不同级别的洁净室(区)之间有气闸室或防污染措施,物料的传送通过双层传递窗。
4、空气净化应符合GB 50457-2008《医药工业洁净厂房设计规范》*九章的要求。洁净室里的新鲜空气量,应取下列值:1)补偿室内排风量和保持室内正压所需新鲜空气量;2)室内没人新鲜空气不应小于40立方米/h。
5、洁净室人均面积应不少于4㎡(除走廊、设备等物品外),**有安全的操作区域。
6、如属体外诊断试剂的应符合《体外诊断试剂生产实施细则(试行)》的要求。其中阴性、阳性血清、质粒或血液制品的处理操作应当在至少万级环境下进行,与相邻区或保持相对负压,并符合防护要求。
7、应标明回风、送风及制水管道的走向。
四、温、湿度的要求
1、与生产工艺要求相适应。
2、生产工艺无特殊要求时,空气洁净度百、万级的洁净室(区)温度应为20℃~24℃,相对湿度应为45%~65%;空气洁净度十万级、 三十万级的洁净室(区)温度应为18℃~26℃,相对湿度应为45%~65%。有特殊要求时,应根据工艺要求确定。
3、人员净化用室的温度,冬季应为16℃~20℃,夏季应为26℃~30℃。
五、常用的监测设备
风速仪、尘埃粒子计数器、温湿度计、压差计等,
六、无菌检测室的要求
洁净厂房必须配备独立净化空调系统的无菌检测室(与生产区分开),要求为万级条件下的局部百级。无菌检测室应包括:人员净化室(存外衣室、盥洗室、穿洁净工作服室及缓冲室)、物料净化室(缓冲室或双层传递窗)、无菌检查间、阳性对照间。
七、第三方检测机构的环境检测报告
提供一年内有的第三方检测机构环境检测报告,检测报告须附平面图,标明各房间面积。
1、检测的项目暂为六项:温度、湿度、压差、换气次数、尘埃数、沉降菌。
2、检测的部位有:(1)生产车间:人员净化室;物料净化室;缓冲区;产品工序要求的用室;工位器具清洗间、洁具室、洗衣间、暂存室等。(2)、无菌检测室。
八、需洁净厂房生产的医疗器械产品目录
要求
a)植入和介入到血管内及需要在万级下的局部百级洁净区内进行后续加工(如灌装封等)的无菌医疗器械或单包装出厂的配件,其(不清洗)零部件的加工,末道清洗、组装、初包装及其封口等生产区域应不低于10000级洁净度级别。
举例
1.植入血管:如,血管支架、心脏瓣膜、人工血管等。
2.介入血管:各种血管内导管等。如中心静脉导管、支架输送系统等。
b)植入到人体组织、与血液、骨髓腔或非自然腔道直接或间接接入的无菌医疗器械或单包装出厂的配件,其(不清洗)零部件的加工、末道清洗、组装、初包装及其封口等生产区域应不低于100000级洁净度级别。
举例
1.植入人体组织器械:起博器、皮下植入给药器、人工等。
2.与血液直接接触:血浆分离器、血液过虑器、外科手套等。
3.与血液间接接触器械:输液器、输血器、静脉针、真空采血管等。
4.骨接触器械:骨内器械、人工骨等。
c)与人体损伤表面和粘膜接触的无菌医疗器械或单包装出厂的(不清洗)零部件的加工、末道精洗、组装、初包装及其封口均应在不低于300000级洁净室(区)内进行。
无菌药品制作车间 装修净化
中间产品无菌检查阳性结果及溯源分析举例
2012年度共收检乙型脑炎减毒活疫苗中间产品无菌检查1731批次,其中阳性结果35 批次,占2.02% 。经分离纯化培养和菌型鉴别分析,主要存在里拉/藤黄微球菌、蜡样芽胞及奇异变形菌等,举例溯源分析如下:
①里拉 /藤黄微球菌检出3例。里拉/藤黄微球菌为洁净区环境及人员监测主要菌群,而在水系统样品中并未检出,故推断为操作过程中经环境带入;
②蜡样芽胞检出3例。蜡样芽胞在水系统中全年仅检出1次,而在环境监测中检出83次(占11.05%)。蜡样芽胞的生长温度范围为20~45℃,10℃以下生长缓慢或不生长,50℃时不生长,在100℃下加热20min即被破坏。而所有的工艺用水均经过高压灭菌(121℃,30min)处理。因此推断,蜡样芽胞应仍为操作过程中经环境带入;
③奇异变形检出4例,由于截止目前洁净区环境及人员和水系统微生物数据库中均未曾检出此类菌,故排查分析只可能是工艺操作本身引入。据查阅资料,奇异变形一般广泛存在于水、土壤的有机物以及人和动物的肠道。故根据工艺操作特点进行推测,很可能来自无特定病原体(Specific pathogen free,SPF)级实验地鼠取肾操作工艺。故对此批工艺剩留的末次肾块洗涤液取样进行无菌检查检测,证实为SPF地鼠取肾操作不慎带入。
讨论
从菌型分析结果统计可知,该洁净区环境和人员主要存在革兰阳性球菌如里拉/藤黄微球菌、表皮葡萄球菌、人葡萄球菌等,共占78.56% 以上,其次为蜡样芽胞和少量的库克菌及霉菌等。另外,对于霉菌从检测时间和空间上看,主要集中出现在春、夏季节,洁净区较潮湿的精洗场和细胞水浴加温洁净室。因此宜在春、夏季节加强工艺湿度较大洁净室霉菌的消杀处理。
封闭的注射用水(80℃保温循环)和纯化水(20℃保温循环)管道环境条件较差,检出的微生物种类和数量均较少,经鉴别分析主要存在少动鞘氨醇单胞菌、皮氏罗尔斯顿菌等革兰阴性菌以及芽胞等。
溯源分析举例表明,根据初步建立的微生物数据库以及中间产品无菌检查阳性菌型分析结果可以比较明确地确定产品污染的来源,2012 年乙型脑炎减毒活疫苗中间产品无菌试验阳性结果,主要为操作过程中经环境偶然带入以及地鼠取肾操作不慎带入。
虽然该中间产品并不是无菌工艺操作(半成品配制时需经0.22μm薄膜过滤),但尽量控制本底污染对于实施GMP控制具有积极的意义。奇异变形全年检出4例,且无菌检查时均能在观察结果前2~3d就发现样品染菌(无菌检查孵放要求是培养14d),相关批次单一收获物均报废处理。从无菌风险和生产成本来看,该产品工艺中取肾操作是需关注的重点,可通过加强员工现场操作培训和考核以及进一步优化该步工艺操作等实现。
另外,2012年中间产品无菌检查阳性结果还检出放射根菌、苛养颗粒链菌、斯氏普罗威登斯菌等少数微生物种类,全年各仅检出一例,且暂未在建立的洁净区微生物数据库中出现,目前还无法确切地追溯其来源。
由于全面开展菌型分析工作仅一年多时间,且乙型脑炎减毒活疫苗工艺较为复杂,涉及到SPF 地鼠操作,今后将根据工艺特点建立SPF地鼠如肠道、皮毛等部位的微生物基础数据库,以完善来源追溯途径,进一步指导提高GMP操作水平。
制药无菌车间洁净干燥间的设计
在医药无菌车间中,生产循环使用大量器皿需要洗涤、干燥,清洗洁净区域作为生产辅助区域的洁净级别一般要求D 级,干燥间也不例外。在洁净环境下清洗后含有大量水分的器皿的除湿干燥就成为我们要解决的问题。我们通过实例,说明采用合理的设计才能达到节能、干燥除湿的效,对该项工作具有一定理论指导和实际应用意义。
0 引言
除湿主要分为升温降湿、冷却减湿和干燥剂吸附除湿三种。以前常用的就是加热升温通风除湿,但在洁净环境下,单纯采用全送全排升温除湿的方法,能耗大,对洁净过滤系统带来的负荷也较大,故我们设计了冷却减湿、升温降湿洁净空气循环的综合除湿方式。
1 原理
实际设计中,少量补入新风,维持系统相对室外12.5Pa 压差,在混合段与回风混合经初效过滤经表冷挡水段将空气冷却到低于温度,让空气中水汽凝结经挡水板拦截去除水分,再经加热段将空气加热到60℃以上,空气膨胀、单位体积中水分减少实现升温降湿,在送风机作用下经中效过滤器过滤经风管由房间**部高效过滤器过滤后送入干燥间,为**该过程中温度损失小,净化除湿风机应尽量靠近干燥间,做好送风管道保温。干燥的热空气在干燥间中吸收器皿中水分,温度下降(约45℃)湿度增加,经回风管将其带出干燥间,回到混合段再开始下一次循环,从而达到除湿目的。
另外,在进风口和回风口设置温、湿度传感器,开机时排风机关闭,系统为循环气流运行模式,运行一段时间后,随着热空气吸收器皿中水分的增加,若冷却除湿功率不够、效果不佳,回风口湿度会越来越大,经程控电脑计算若回风口湿度比进风口湿度大得多时,关闭回风口风阀、打开排风阀、排风机,采用直排模式快速置换一下系统中湿度较大的空气,至两者差值不大时,又切换为循环模式。原理如图1。
在实际运用中,哪怕是冷却水未开(如冬季不开冷水机组)采用循环、直排交替模式单纯用升温除湿方式,也能达到器皿干燥除湿的目的。
2 应用实例计算
2.1 洁净度与换气次数
综合考虑洁净厂房设计规范GB50073-2013、医药工业洁净厂房设计规范GB50457-2008,2013 版GMP 及其实施指南,生产清洗辅助区D 洁净厂房换气次数为6 次/h-20 次/h,风机初效滤器为G4 型、中效滤器为F 型、干燥间进风口高效滤器选用H13 型,符合医药洁净厂房要求,经验证尘埃粒子<3520000/m3,符合D 洁净厂房要求。
2.2 风机风量的选取
我们干燥间面积42m2、容积110m3,加上空调风管约120m3选用2500m3/h 风量风机,换气次数达到2500/120=20 次/h,满足设计上限要求。排风机选用2400/h 风量风机,可以**维持系统相对于外界12.5Pa 压差。
2.3 加热功率
2.3.1 不同温湿度大气压下立方米空气含水量(见表1)
洁净室之间压差一般 <50Pa,洁净室相对于外界压差一般<80Pa,风机内与外界压差一般<500Pa,相对于大气压0.1Mpa即100000Pa,几乎可以忽略不计,我们计算中都按大气压情况处理。
2.3.2 空气中水分的流量
净化干燥系统循环运行一定时间,根据洁净厂房保温条件温度一般可达60℃,湿度可达80%,查表1 空气含水量103.7g/m3,循环一次体积约120m3( 干燥间加风机管道体积),水的质量为:
m=103.7g/m3X120m3=12440g
已知换气次数n=20/h=20/60min=1/3 min
空气中水分的流量为S=mXn=12440g/3min=414.6g/min
2.3.3单位时间需要的热量
假设室外新风冬季0℃的较端情况下,在循环加热模式开始时,假设系统中回风口温度为T1=0℃,加热后,送风口温度T2=60℃,水热容量C=1cal/g℃,Q=MCΔT/t=SCΔT=414.6g/minX1/g℃X(60℃-0℃)=24876 cal/min
2.3.4 加热功率
制药无菌车间洁净车间装修设计
随着不断循环每次去除水分越来越少,干燥间内湿度越来越低。以此方法可以将干燥间内湿度降到20% 以下,达到器皿干燥的目的。
2.4.2 合理的加热及保温温度设计
从表1 中可以看出,提高干燥间保温温度达60℃,吸收器皿中水分,设置循环同样时间达到湿度80%,空气中水分为103.7g/m3,一次排放水量可达(103.7g/m3-11.4g/m3)x120 g=11076g,是保温45℃情况4896g 的1 倍以上,除湿效率更高。可见,干燥间的保温是很关键的。
但因为干燥间周围的洁净厂房温度一般为20℃,如果干燥间温度设置过高,温差太大,散热也很大,热损失较大,需要的加热功率过大,加热段温度太高,安全风险过大,故一般保温循环温度设定在45℃-60℃较好。通常冬季设为45℃,夏季设为60℃。
由表1,可知即便是湿度达到**,室外温度15℃时, 大气中水分含量为m1=12.7g/m3。加热循环至45℃, 多次置换排放后湿度为20%,空气中水分含量为m2=13.0g/m3,m2>m1,说明此时通过纯加热除湿方式可以实现终湿度低于20% 的结果。
2.5 综合干燥除湿
2.5.1 综合干燥除湿的原因
夏季较端情况下,室外温度35℃以上,湿度** 时,查表1 可知,此时空气中水分含量将>40g/m3。如单纯用加热排放,对应40g/m3的水分含量,干燥间内循环温度45℃,湿度> 60%;循环温度50℃,湿度接近50%;55℃,湿度接近40%;即便温度达到60℃湿度也**过30%,此时难于达到干燥的目的。
所以,在夏季较端情况下,置换室外空气时,应该对室外高温高湿空气首**行降温除湿,使空气中水分含量由40g/m3先降至15g/m3-20g/m3, 去除多25g/m3水分, 再加热升温循环至对应5055℃-55℃,即可将终湿度控制在20% 以下,达到干燥的目的。
2.5.2 表冷器制冷量的计算
根据前面所述,新风补风量V=2500m3/h,新风中水含量M=40g/m3,单位时间处理水量m=MV,=2500m3/hX40 g/m3=100Kg/h
过程中需要将35℃新风降至10℃, 温差ΔT=25℃
水热容量C=1cal/g℃,
需要冷量Q=mCΔT=100Kg/hX1cal/g℃X25℃=2500Kcal/h
再考虑表冷器的交换效率如果为50%,则冷量需要量应为5000 Kcal/h。
3 程序控制
洁净除湿干燥系统的运行,涉及新风、送回风风阀开关、温湿度采集、空气中水分含量、时间参数计算对比控制、加热、制冷、风机无风保护、过热保护、各种运行方式切换等控制,所以我们选用了西门子S7-200PLC 编程控制器,并通过网络与监控系统连接,可以实现在线和远程监控双重控制。
参考文献:
[1] 国家食品药品监督药品认证管理中心;药品GMP 指南 厂房设施与设备[M]. 北京: 中国医药科技出版社,2011.8
[2] *共和国令*79 号. 药品生产质量管理规范(2010年修订)[EB]. 北京: ,2011.1
[3] 刘先哲,蔡志明;干燥洁净车间的设计、施工与调测;洁净与空调技术[J];1997.3 期.
[4] 王军;制药厂洁净车间空调通风设计体会;建筑热能通风空调[J];1998.2.
[5] 徐砾;GMP 实施过程中洁净车间的设计和管理;化学与生物工程[J];2003.4.
[6] 陈光建;从生产管理理论看药厂洁净车间的GMP 设计;医药工程设计[J];2001.1.
[7] 万斌;蔡智辉、詹彦敏;GMP 洁净车间的空调节能控制改造;[J] 电工技术;2009.12 期.