-
深圳市鑫诚丰净化装饰工程有限公司
主营:GMP洁净室净化装修,口罩无尘车间装修价格,无菌室实验室装修价格
深圳市鑫诚丰净化装饰工程有限公司
主营:GMP洁净室净化装修,口罩无尘车间装修价格,无菌室实验室装修价格 15
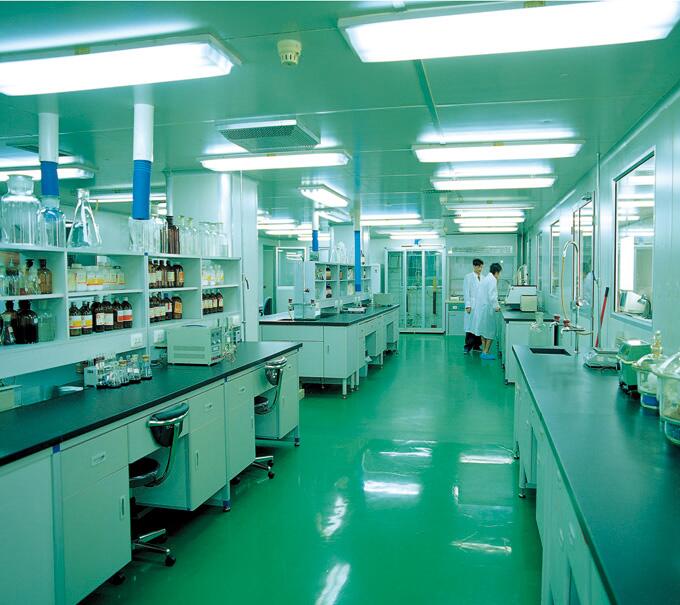
2020珠海医药GMP无菌车间装修报价和装修标准方案
无尘无菌车间一般是在微生物实验室内专辟一个小房间。可以用板材和玻璃建造。面积不宜过大,约4 ~5 平方米即可,高2.5 米左右。无菌室外要设一个缓冲间,缓冲间的门和无菌室的门不要朝向同一方向,以免气流带进杂菌。无尘无菌车间和缓冲间都必须密闭。室内装备的换气设备必须有空气过滤装置。
十万级GMP净化车间标准规定空气尘埃粒子数一立方米不**过三十五点二乘以十万,换气次数一般按照每小时15-20次,比较适合空气洁净等级较低的生产场合。
十万级净化车间采用工艺处理措如下:
1、 空调系统必须经过初效、中效、高效三级过滤处理的净化空调系统。**送入室内的空气是洁净空气,能对室内污染空气进行稀释。
2、室内**一定压力,防止无尘室内空气受外界空气干扰。一般工业洁净室要求室内与室外的压差值为5-10Pa。
3、建筑围护结构必须**气密性良好,建筑表面光滑,不产尘、不积尘、不泄露。
2011年实施的《无菌和植入医疗器械生产质量体系管理规范》,在日常监管过程中,发现目前部分企业洁净产房建设不够规范。综合众多医疗器械生产企业,在生产及监管过程中出现的各种问题,现提出洁净厂房的建设要求如下:
一、目前涉及的标准和工作文件
1、YY 0033-2000无菌医疗器具生产管理规范;
2、YY/T 0567.1-2005 医疗产品的无菌加工 *1部分:通用要求;
3、YY/T 0567.2-2005 医疗产品的无菌加工 *2部分过滤;
4、GB 50457-2008 医药工业洁净厂房设计规范;
5、《体外诊断试剂生产实施细则(试行)》中附录A;
6、《关于印发医疗器械生产质量管理规范无菌医疗器械实施细则和检查评定标准(试行)的通知》(国食药监械[2009]835号);
7、《关于印发医疗器械生产质量管理规范植入性医疗器械实施细则和检查评定标准(试行)的通知》(国食药监械[2009]836号)。
二、选址的要求
1、厂址选择时应考虑:所在地周围的自然环境和卫生条件良好,至少没有空气或水的污染源,还宜远离交通干道、货场等。
2、厂区的环境要求:厂区的地面、道路应平整不起尘。宜通过绿化等减少露土面积或有控制扬尘的措施。垃圾、闲置物品等不应露天存放等,总之厂区的环境不应对无菌医疗器械的生产造成污染。
3、厂区的总体布局要合理:不得对无菌医疗器械的生产区,特别是洁净区有不良影响。
三、洁净室(区)的布局要求
按照YY 0033-2000《无菌医疗器具生产管理规范》附录B中无菌医疗器械器具生产环境洁净度级别设置指南来设置洁净度的级别。洁净室(区)设计中要注意以下方面的内容:
1、按生产工艺流程布置。流程尽可能短,减少交*往复,、物流走向合理。必须配备人员净化室(存外衣室、盥洗室、穿洁净工作服室及缓冲室)、物料净化室(脱外包间、缓冲室和双层传递窗),除配备产品工序要求的用室外,还应配备洁具室、洗衣间、暂存室、工位器具清洗间等,每间用室相互独立,洁净车间的面积应在**基本要求前提下,与生产规模相适应。
2、按空气洁净度级别,可以写成按方向,从低到高;车间是从内向外,由高到低。
3、同一洁净室(区)内或相邻洁净室(区)间不产生交*污染
1)生产过程和原材料不会对产品质量产生相互影响;
2)不同级别的洁净室(区)之间有气闸室或防污染措施,物料的传送通过双层传递窗。
4、空气净化应符合GB 50457-2008《医药工业洁净厂房设计规范》*九章的要求。洁净室里的新鲜空气量,应取下列值:1)补偿室内排风量和保持室内正压所需新鲜空气量;2)室内没人新鲜空气不应小于40立方米/h。
5、洁净室人均面积应不少于4㎡(除走廊、设备等物品外),**有安全的操作区域。
6、如属体外诊断试剂的应符合《体外诊断试剂生产实施细则(试行)》的要求。其中阴性、阳性血清、质粒或血液制品的处理操作应当在至少万级环境下进行,与相邻区或保持相对负压,并符合防护要求。
7、应标明回风、送风及制水管道的走向。
四、温、湿度的要求
1、与生产工艺要求相适应。
2、生产工艺无特殊要求时,空气洁净度百、万级的洁净室(区)温度应为20℃~24℃,相对湿度应为45%~65%;空气洁净度十万级、 三十万级的洁净室(区)温度应为18℃~26℃,相对湿度应为45%~65%。有特殊要求时,应根据工艺要求确定。
3、人员净化用室的温度,冬季应为16℃~20℃,夏季应为26℃~30℃。
五、常用的监测设备
风速仪、尘埃粒子计数器、温湿度计、压差计等,
六、无菌检测室的要求
洁净厂房必须配备独立净化空调系统的无菌检测室(与生产区分开),要求为万级条件下的局部百级。无菌检测室应包括:人员净化室(存外衣室、盥洗室、穿洁净工作服室及缓冲室)、物料净化室(缓冲室或双层传递窗)、无菌检查间、阳性对照间。
七、第三方检测机构的环境检测报告
提供一年内有的第三方检测机构环境检测报告,检测报告须附平面图,标明各房间面积。
1、检测的项目暂为六项:温度、湿度、压差、换气次数、尘埃数、沉降菌。
2、检测的部位有:(1)生产车间:人员净化室;物料净化室;缓冲区;产品工序要求的用室;工位器具清洗间、洁具室、洗衣间、暂存室等。(2)、无菌检测室。
八、需洁净厂房生产的医疗器械产品目录
要求
a)植入和介入到血管内及需要在万级下的局部百级洁净区内进行后续加工(如灌装封等)的无菌医疗器械或单包装出厂的配件,其(不清洗)零部件的加工,末道清洗、组装、初包装及其封口等生产区域应不低于10000级洁净度级别。
举例
1.植入血管:如,血管支架、心脏瓣膜、人工血管等。
2.介入血管:各种血管内导管等。如中心静脉导管、支架输送系统等。
b)植入到人体组织、与血液、骨髓腔或非自然腔道直接或间接接入的无菌医疗器械或单包装出厂的配件,其(不清洗)零部件的加工、末道清洗、组装、初包装及其封口等生产区域应不低于100000级洁净度级别。
举例
1.植入人体组织器械:起博器、皮下植入给药器、人工等。
2.与血液直接接触:血浆分离器、血液过虑器、外科手套等。
3.与血液间接接触器械:输液器、输血器、静脉针、真空采血管等。
4.骨接触器械:骨内器械、人工骨等。
c)与人体损伤表面和粘膜接触的无菌医疗器械或单包装出厂的(不清洗)零部件的加工、末道精洗、组装、初包装及其封口均应在不低于300000级洁净室(区)内进行。
制药无菌车间洁净车间装修设计
随着不断循环每次去除水分越来越少,干燥间内湿度越来越低。以此方法可以将干燥间内湿度降到20% 以下,达到器皿干燥的目的。
2.4.2 合理的加热及保温温度设计
从表1 中可以看出,提高干燥间保温温度达60℃,吸收器皿中水分,设置循环同样时间达到湿度80%,空气中水分为103.7g/m3,一次排放水量可达(103.7g/m3-11.4g/m3)x120 g=11076g,是保温45℃情况4896g 的1 倍以上,除湿效率更高。可见,干燥间的保温是很关键的。
但因为干燥间周围的洁净厂房温度一般为20℃,如果干燥间温度设置过高,温差太大,散热也很大,热损失较大,需要的加热功率过大,加热段温度太高,安全风险过大,故一般保温循环温度设定在45℃-60℃较好。通常冬季设为45℃,夏季设为60℃。
由表1,可知即便是湿度达到**,室外温度15℃时, 大气中水分含量为m1=12.7g/m3。加热循环至45℃, 多次置换排放后湿度为20%,空气中水分含量为m2=13.0g/m3,m2>m1,说明此时通过纯加热除湿方式可以实现终湿度低于20% 的结果。
2.5 综合干燥除湿
2.5.1 综合干燥除湿的原因
夏季较端情况下,室外温度35℃以上,湿度** 时,查表1 可知,此时空气中水分含量将>40g/m3。如单纯用加热排放,对应40g/m3的水分含量,干燥间内循环温度45℃,湿度> 60%;循环温度50℃,湿度接近50%;55℃,湿度接近40%;即便温度达到60℃湿度也**过30%,此时难于达到干燥的目的。
所以,在夏季较端情况下,置换室外空气时,应该对室外高温高湿空气首**行降温除湿,使空气中水分含量由40g/m3先降至15g/m3-20g/m3, 去除多25g/m3水分, 再加热升温循环至对应5055℃-55℃,即可将终湿度控制在20% 以下,达到干燥的目的。
2.5.2 表冷器制冷量的计算
根据前面所述,新风补风量V=2500m3/h,新风中水含量M=40g/m3,单位时间处理水量m=MV,=2500m3/hX40 g/m3=100Kg/h
过程中需要将35℃新风降至10℃, 温差ΔT=25℃
水热容量C=1cal/g℃,
需要冷量Q=mCΔT=100Kg/hX1cal/g℃X25℃=2500Kcal/h
再考虑表冷器的交换效率如果为50%,则冷量需要量应为5000 Kcal/h。
3 程序控制
洁净除湿干燥系统的运行,涉及新风、送回风风阀开关、温湿度采集、空气中水分含量、时间参数计算对比控制、加热、制冷、风机无风保护、过热保护、各种运行方式切换等控制,所以我们选用了西门子S7-200PLC 编程控制器,并通过网络与监控系统连接,可以实现在线和远程监控双重控制。
参考文献:
[1] 国家食品药品监督药品认证管理中心;药品GMP 指南 厂房设施与设备[M]. 北京: 中国医药科技出版社,2011.8
[2] *共和国令*79 号. 药品生产质量管理规范(2010年修订)[EB]. 北京: ,2011.1
[3] 刘先哲,蔡志明;干燥洁净车间的设计、施工与调测;洁净与空调技术[J];1997.3 期.
[4] 王军;制药厂洁净车间空调通风设计体会;建筑热能通风空调[J];1998.2.
[5] 徐砾;GMP 实施过程中洁净车间的设计和管理;化学与生物工程[J];2003.4.
[6] 陈光建;从生产管理理论看药厂洁净车间的GMP 设计;医药工程设计[J];2001.1.
[7] 万斌;蔡智辉、詹彦敏;GMP 洁净车间的空调节能控制改造;[J] 电工技术;2009.12 期.
注:①环境及功能与普通区隔离。
②取决于排风位置。
③取决于实验室使用的试剂种类。
④如窗、闭路电视、双向电话。
由表7可知,BSL-3和BSL-4实验室要求房间有负压的气流流向,通风系统要有良好的气流组织,排风需经高效过滤处理后排放。BSL-1实验室没有上述要求,而BSL-2实验室希望可以做到房间保持负压和具有良好的气流组织,但并非严格要求。
根据上述规定,对于生物制品生产中用的减毒株以及基因重组菌株等均属于四类病原微生物,所对应的生物安全防护等级为BSL-1,按照这个要求减毒疫苗的生产就可以利用回风。生物制品生产用的强毒株,如乙型脑炎病毒和检验用攻击毒株狂犬病街毒属于二类病原微生物,对应生物安全防护等级为BSL-3,此类产品不可利用回风,排风必须经过滤。对于大部分三类致病微生物,企业的惯例都是不利用回风,排风经过过滤。
经综合考虑,本条规定了“三类(含三类)危害程度以上的病原体操作区空气不应循环使用”。
1.2..5 净化空气调节系统应合理利用回风。但在药品生产过程中,如固体物料的粉碎、称量、配料、混合、制粒、压片、包衣、灌装等生产工序或房间,常会散发各种粉尘、有害物质等,为了防止通过空气循环造成药物的交叉污染,送入房间的空气应全部排出。在固体物料的生产中,因许多生产工序均有粉尘散发,所以净化空气调节系统需要较大新风比,甚**达60%~70%,能耗很大。若能对空调回风中的粉尘等物质进行充分和有效地处理,使之不再造成交叉污染,利用回风也就成为可能。图3为某固体制剂车间对回风中粉尘处理后利用的示例,由于减少了净化空调的新风比,明显降低了经常运行费用和初步投资费用。
图3 空气流程示意图(带回风处理)
如图3所示回风经处理后利用的方案中,由于回风系统增加了中效和高效空气过滤器,运行中虽节省了冷、热负荷,但增加了更换过滤器的费用,也增加了系统的阻力,是否经济合理,应做技术经济比较而定。如工艺设备状况差,操作中粉尘散发大,则空气过滤器寿命很短,所增加的费用可能会**过直排风的运行费,所以要对工艺及设备的操作和运行情况进行综合考虑,以确定采用回风利用方案是否经济合理。
1.2.6 若将除尘器直接设在生产房间内,可能出现的问题是:噪声大,对操作人员造成影响。进入除尘器的空气在室内循环时,若滤袋有泄漏,上一批物料可能随空气回至室内而造成混药。除尘器清灰时易污染房间地面及周围环境。
所以单机除尘器应设置在靠近需除尘房间的单独小机房内,并将除尘器排风接出,由于除尘器的启闭将影响房间的风量、压力平衡。因此,在工程设计上还要考虑当除尘器间歇工作时,为维持生产房间压差应采取的措施。
当采用集中式除尘系统时,机房应靠近需除尘房间的,以尽可能地缩短管线。
在设计带多个吸尘口和多根分支管的除尘系统时,应避免在水平除尘干管上垂直向下连接支管的做法。主要是为防止在系统启停时,水平干管内粉尘坠落至设备或洁净室而引起交叉污染的风险。排尘罩的设置应紧靠尘源,或与设备排尘风口直接连接,不应远离发尘源。
当机房门开向医药洁净室时,由于除尘器操作人员的进出要通过医药洁净室,应向机房送入净化空气,满足机房空气洁净级别的要求,温度、湿度无严格要求。
1.2..7 本条为强制性条文。对除尘系统的防火防爆要求是根据现行国家标准《建筑设计防火规范》GB 50016和《爆炸危险环境电力装置设计规范》GB 50058的有关规定,并结合药品生产的具体情况而制定。
1.2.8 本条为强制性条文。与生产安全和环境卫生有关的医药洁净室排风系统,应按照现行国家标准相关规定执行。
1 甲类、乙类生产区域的排风系统,其输送的介质具有危险性,与危险气体接触的阀门、风管及设备应设置相应的防爆、防静电接地等放火防爆措施,具体做法可参照现行国家标准《工业建筑供暖通风与空气调节设计规范》GB 50019-2015,*6.9节“放火与防爆”中的相应条款。
2 排放进入大气的含尘或有害等污染气体应符合国家或地方现行排放标准规定,不满足时,应采取相应的综合处理措施使排放达到现行国家或地方“大气污染物综合排放标准”的要求,排放浓度及排放总量是我国污染排放控制的两项指标,均不能违反。
一个制药工厂的建设,整个建设过程中涉及很多的专业技术、工程规范、组织管理、过程控制、项目管理、政企关系……等方方面面的问题。总之,把一个制药工程项目做好,真的很难!
针对上述问题,国际制药项目管理协会(IPPM)和PharmLink倾情设计了“从一块土地到一个现代化药厂”的系列课程,广州、南京、济南、西安班,以一个个成功/失败的实例讲解了制药工厂/中药提取/口服药品项目建造的关键流程,并解答了大量实际项目中的各种疑难问题,数十家**药企、高校、设计院的中高层工程、技术、管理人员参加了培训。
11月18-19日,IPPM和PharmLink拟在长春举办,并对课程进行了微调“从一块土地到一个现代化药厂”系列之二-中药提取车间及非无菌药品设计与建设流程实例详解。
结合实际案例及大量图纸详解、长时间互动答疑讨论,将是本次课程的一大特色。欢迎带上您的图纸、工艺流程,现场点评。
课题1 中药提取车间建造实例详解
1、案例分析:中药提取车间设计规划
2、中药提取车间项目设计思考
3、工艺难题与提取车间设计瓶颈
4、图纸案例分析:
1)某四层中药提取车间平面布局图
2)某二层中药前处理车间平面布局图
5、构建GEP与PPM体系,提高项目管理水平
6、提取车间设备选型与常见问题
7、中药提取/浓缩/醇沉/干燥模块设计关键
8、中药提取车间节能设计思考
9、中药提取自动化设计路径与方法要点
10、中药提取施工过程典型问题与注意事项
11、中药提取设备验证与工艺验证
12、中药典型GMP缺陷项分析
11月19日 09:00-15:30 (周二)
课题2 非无菌药品设备工艺/设计与建设流程实例详解
1、生产设备与工艺中的关键控制点
2、研发向生产转移要点及项目URS
3、制药工程概念设计要点
4、制药工程厂区布局要点
5、制药工程车间布局要点
6、非无菌药品工艺设计要点
7、人物流及洗衣中心设计图纸解析
8、备料及取样单元设计图纸解析
9、综合固体制剂车间设计案例解析
10、制药工程项目新改扩建工作流程及关键注意点
11、答疑
04
讲师介绍
张金巍
蒲公英创始人,硕士,工程师,人力资源管理师,PMP,PPMP专家,天津市“131”创新人才,加拿大制药工程学院客座教授、PPM讲师,大型医药上市集团项目顾问,受邀国内外多家协会、高校、企业、GMP检查员等培训授课,专注中药提取、制药工程和项目管理18年。
焦红江
20多年制药行业经验,先后从事制药企业设备管理、生产管理、制药工程前期设计、制药工程项目管理等工作,具有丰富的GMP实施、GEP管理、制药工程设计、硬件疑难问题解决、厂房设施设备系统的确认验证、预防性维护、计量校准、计算机化系统验证……等经验,熟悉各种制药装备、生产工艺与自动化控制。先后参与或负责过10多个车间的GMP改造、多个FDA、欧盟cGMP认证项目,做过上百个车间的平面图纸审核、工艺概念设计、多家企业内训、现场模拟审计,现从事制药项目设计咨询、GMP咨询、工程项目管理、第三方验证外包服务。