-
深圳市鑫诚丰净化装饰工程有限公司
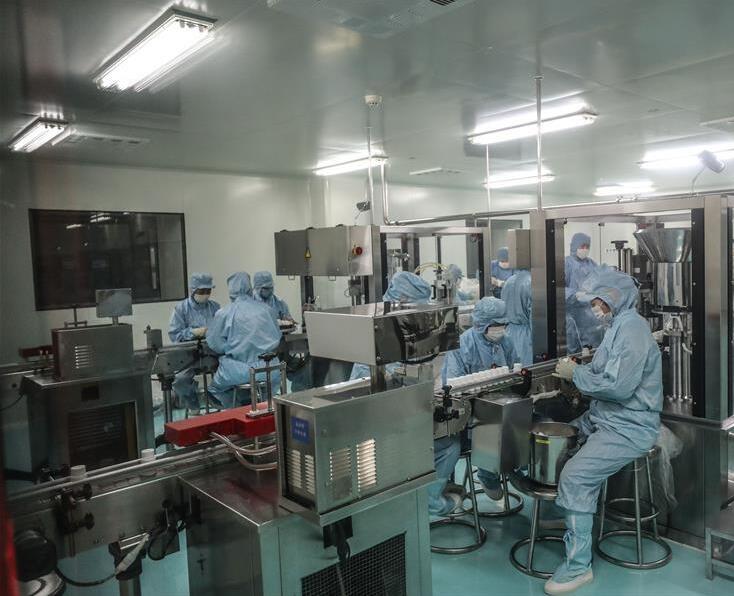
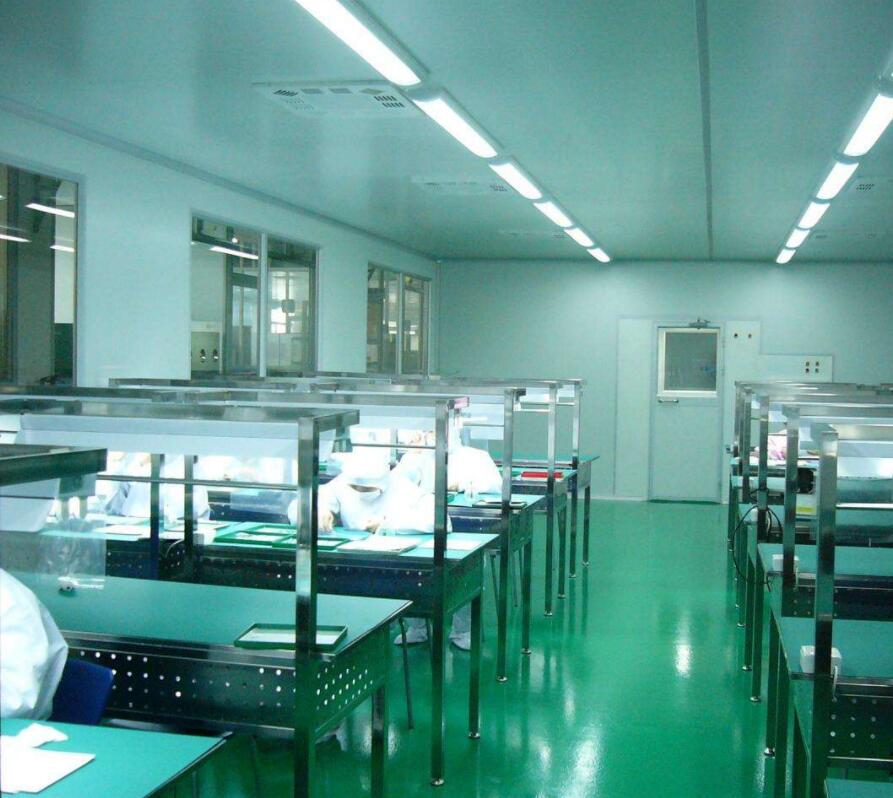
主营:GMP洁净室净化装修,口罩无尘车间装修价格,无菌室实验室装修价格
深圳市鑫诚丰净化装饰工程有限公司
主营:GMP洁净室净化装修,口罩无尘车间装修价格,无菌室实验室装修价格 15
医药工业洁净厂房空气净化标准
1.1 一般规定
1.1.1 药品生产环境空气洁净度级别的确定应符合本标准*3.2.1条和*3.2.2条的规定,医药洁净室内有多种工序时,应根据生产工艺要求,采用相应的空气洁净度级别。
1.1.2 医药洁净室的气流流型应根据空气洁净度级别确定,并应符合本标准*9.3节的规定。
1.1.3 医药洁净室内温度、湿度、压差、噪声等环境参数的控制,应符合本标准*3.2节的规定。
1.1.4 医药洁净室内的新鲜空气量,应取下列两项中值:
1 补偿室内排风量和保持室内正压所需新鲜空气量之和;
2 **供给室内每人新鲜空气量不小于40m3/h。
1.1.5 医药洁净室与周围的空间应按生产工艺要求维持相应的正压差或负压差。
1.1.6 医药洁净室内不应采用散热器供暖。
1.1.7 医药洁净室内的空气监测和净化空气调节系统维护要求可按本标准附录B的规定。
1.1.8 医药洁净室内净化空气调节系统的确认可按本标准附录C的规定。
条文说明
1.1.1 我国药品GMP(2010年修订)对药品生产主要工序环境的空气洁净度级别提出了明确的要求,是医药工业洁净厂房设计的主要依据。由于药品生产工艺复杂,同一产品各生产工序的空气洁净度级别要求有时不相同,因此根据生产工艺要求,在洁净区域内对不同工序的生产环境应分别采用相应的空气洁净度级别。
1.1.4 医药洁净室的新鲜空气量应根据以下两部分风量之和,与室内人员所需的少新鲜空气量相比较,取两项中的值。
1 室内的排风量,包括工艺设备排风、部分空间热湿、异味、危险气体等的排风;
2 **室内压力所需压差风量(如对邻室为相对负压时,此风量为负值),压差风量宜采用缝隙法或换气次数法确定。
此外,医药洁净室内必须**每人新鲜空气量不小于40m3/h。
系统的新风比不应简单地按照系统内所需人员的新风总量与总送风量之比,而应核算该系统内人员密度较高房间所需新风量,并调整送风量或新风比后综合确定。
1.1.5 为了**医药洁净室在正常工作或空气平衡受到短暂破坏时,气流都能从空气洁净度级别高的区域流向空气洁净度级别低的区域,医药洁净室之间应按生产工艺要求设置必要的压差。即使洁净度级别相同,必要时在不同功能区域或操作间之间也应保持适当的压差梯度。
1.1.6 医药洁净室内不应使用散热器供暖,是因为散热器及周围不易做清洁,易积灰,易对药品生产造成污染。
1.1.8 本标准附录C中关于医药洁净室的综合性能确认,应包括表C.0.1项目的检测和评价。
(1)表中所列的检测项目不是每次都要测全。
(2)表中规定的“检测”项目,是指不论何种检测都必须有此项检测结果,规定“必要时检测”的项目,是指有设计要求或业主要求,或者因评定、仲裁需要时检测的项目。
(3)检测时按表C.0.1排定的顺序和内容进行。“风量”是所测项目的前提,风量不符合设计要求,其他项目达到要求也无意义。“风速”应在静压调整好后测定。至于“流线平行性”和“恢复时间”,检测时要放烟,对空气洁净度、浮游菌和沉降菌、表面微生物、照度、温度和湿度等检测会有影响,应放在后测。
无菌药品是关系国计民生的特殊商品,《药品生产质量管理规范》2010修订版(Good manufacturing practice,GMP)于2011年3月1日起正式颁布实施,对无菌药品生产过程控制提出了更为严格的要求,“应当限度的降低微生物、各种微粒和热原的污染”,且“产品的无菌或其他质量特性绝不能只依赖于任何形式的终处理或成品检验(包括无菌检查)”。因此,了解无菌药品生产过程中的微生物负载情况,即微生物的种类和分布情况,建立无菌药品生产过程中微生物污染溯源分析的有效方法具有较其重要的现实意义。
材料与方法
材料
培养基
硫乙醇酸盐液体培养基、改良马丁液体培养基、胰酪胨大豆肉汤液体培养基、营养琼脂培养皿、玫瑰红钠琼脂培养皿、胰酪大豆胨琼脂(TSA)培养皿、TSA(加中和剂)接触碟, 来源于成都生物制品研究所有限责任公司培养基室。
阳性对照
试验菌株[CMCC(B)26003]金葡萄球菌。
仪器
默克MAS100 NT浮游菌检测仪,Millipore Microfil微生物限度仪,无菌检查电脑集菌仪,B×41光学成像显微镜,VITEK2 Compact全自动微生物鉴定仪,电热恒温培养箱,生物安全柜。
主要试剂及耗材
灭菌0.1%蛋白胨溶液、pH7.0无菌氯化钠-蛋白胨缓冲液,自配;革兰染色液,法国生物梅里埃公司;GN 鉴定卡、GP鉴定卡、BCL 鉴定卡、YST 鉴定卡,法国生物梅里埃公司。
方法
洁净室环境及人员监测
对乙型脑炎减毒活疫苗生产操作洁净室进行浮游菌、沉降菌和设施设备及人员表面微生物动态检测,C级(含局部层流) 每周一次,D级每月一次。表面微生物测试: 采用接触碟法,即TSA(加中和剂)培养基充满碟子并形成圆弧**,取样面积为 25 cm2,取样时打开碟盖,无菌培养基表面与取样面直接接触,均匀按压接触碟底板10s左右,确保培养基表面与取样点表面均匀充分接触,再盖上碟盖。然后将采样后平皿先倒置于20~25℃恒温培养箱(室)中培养3d进行菌落计数,再倒置于30~35℃恒温培养箱(室)中培养2~3d进行菌落计数并判定结果。
微生物限度
对乙型脑炎减毒活疫苗生产车间注射用水和纯化水系统水点每周取样一次,并使用 Millipore Microfil微生物限度仪进行检测。
无菌检查
对2012年度生产的乙型脑炎减毒活疫苗所有批次中间产品使用薄膜过滤法进行无菌检查。
菌型分析
采用菌落形态特征观察、革兰染色镜检以及使用VITEK2 Compact全自动微生物鉴定仪对 2012 年度以上3项所获的微生物进行鉴定分析。
结果
洁净室环境及人员
2012年1月至12月洁净区环境微生物检测包括浮游菌、沉降菌、设施设备及人员表面微生物检测,
2020珠海医药GMP无菌车间装修报价和装修标准方案
无尘无菌车间一般是在微生物实验室内专辟一个小房间。可以用板材和玻璃建造。面积不宜过大,约4 ~5 平方米即可,高2.5 米左右。无菌室外要设一个缓冲间,缓冲间的门和无菌室的门不要朝向同一方向,以免气流带进杂菌。无尘无菌车间和缓冲间都必须密闭。室内装备的换气设备必须有空气过滤装置。
十万级GMP净化车间标准规定空气尘埃粒子数一立方米不**过三十五点二乘以十万,换气次数一般按照每小时15-20次,比较适合空气洁净等级较低的生产场合。
十万级净化车间采用工艺处理措如下:
1、 空调系统必须经过初效、中效、高效三级过滤处理的净化空调系统。**送入室内的空气是洁净空气,能对室内污染空气进行稀释。
2、室内**一定压力,防止无尘室内空气受外界空气干扰。一般工业洁净室要求室内与室外的压差值为5-10Pa。
3、建筑围护结构必须**气密性良好,建筑表面光滑,不产尘、不积尘、不泄露。
2011年实施的《无菌和植入医疗器械生产质量体系管理规范》,在日常监管过程中,发现目前部分企业洁净产房建设不够规范。综合众多医疗器械生产企业,在生产及监管过程中出现的各种问题,现提出洁净厂房的建设要求如下:
一、目前涉及的标准和工作文件
1、YY 0033-2000无菌医疗器具生产管理规范;
2、YY/T 0567.1-2005 医疗产品的无菌加工 *1部分:通用要求;
3、YY/T 0567.2-2005 医疗产品的无菌加工 *2部分过滤;
4、GB 50457-2008 医药工业洁净厂房设计规范;
5、《体外诊断试剂生产实施细则(试行)》中附录A;
6、《关于印发医疗器械生产质量管理规范无菌医疗器械实施细则和检查评定标准(试行)的通知》(国食药监械[2009]835号);
7、《关于印发医疗器械生产质量管理规范植入性医疗器械实施细则和检查评定标准(试行)的通知》(国食药监械[2009]836号)。
二、选址的要求
1、厂址选择时应考虑:所在地周围的自然环境和卫生条件良好,至少没有空气或水的污染源,还宜远离交通干道、货场等。
2、厂区的环境要求:厂区的地面、道路应平整不起尘。宜通过绿化等减少露土面积或有控制扬尘的措施。垃圾、闲置物品等不应露天存放等,总之厂区的环境不应对无菌医疗器械的生产造成污染。
3、厂区的总体布局要合理:不得对无菌医疗器械的生产区,特别是洁净区有不良影响。
三、洁净室(区)的布局要求
按照YY 0033-2000《无菌医疗器具生产管理规范》附录B中无菌医疗器械器具生产环境洁净度级别设置指南来设置洁净度的级别。洁净室(区)设计中要注意以下方面的内容:
1、按生产工艺流程布置。流程尽可能短,减少交*往复,、物流走向合理。必须配备人员净化室(存外衣室、盥洗室、穿洁净工作服室及缓冲室)、物料净化室(脱外包间、缓冲室和双层传递窗),除配备产品工序要求的用室外,还应配备洁具室、洗衣间、暂存室、工位器具清洗间等,每间用室相互独立,洁净车间的面积应在**基本要求前提下,与生产规模相适应。
2、按空气洁净度级别,可以写成按方向,从低到高;车间是从内向外,由高到低。
3、同一洁净室(区)内或相邻洁净室(区)间不产生交*污染
1)生产过程和原材料不会对产品质量产生相互影响;
2)不同级别的洁净室(区)之间有气闸室或防污染措施,物料的传送通过双层传递窗。
4、空气净化应符合GB 50457-2008《医药工业洁净厂房设计规范》*九章的要求。洁净室里的新鲜空气量,应取下列值:1)补偿室内排风量和保持室内正压所需新鲜空气量;2)室内没人新鲜空气不应小于40立方米/h。
5、洁净室人均面积应不少于4㎡(除走廊、设备等物品外),**有安全的操作区域。
6、如属体外诊断试剂的应符合《体外诊断试剂生产实施细则(试行)》的要求。其中阴性、阳性血清、质粒或血液制品的处理操作应当在至少万级环境下进行,与相邻区或保持相对负压,并符合防护要求。
7、应标明回风、送风及制水管道的走向。
四、温、湿度的要求
1、与生产工艺要求相适应。
2、生产工艺无特殊要求时,空气洁净度百、万级的洁净室(区)温度应为20℃~24℃,相对湿度应为45%~65%;空气洁净度十万级、 三十万级的洁净室(区)温度应为18℃~26℃,相对湿度应为45%~65%。有特殊要求时,应根据工艺要求确定。
3、人员净化用室的温度,冬季应为16℃~20℃,夏季应为26℃~30℃。
五、常用的监测设备
风速仪、尘埃粒子计数器、温湿度计、压差计等,
六、无菌检测室的要求
洁净厂房必须配备独立净化空调系统的无菌检测室(与生产区分开),要求为万级条件下的局部百级。无菌检测室应包括:人员净化室(存外衣室、盥洗室、穿洁净工作服室及缓冲室)、物料净化室(缓冲室或双层传递窗)、无菌检查间、阳性对照间。
七、第三方检测机构的环境检测报告
提供一年内有的第三方检测机构环境检测报告,检测报告须附平面图,标明各房间面积。
1、检测的项目暂为六项:温度、湿度、压差、换气次数、尘埃数、沉降菌。
2、检测的部位有:(1)生产车间:人员净化室;物料净化室;缓冲区;产品工序要求的用室;工位器具清洗间、洁具室、洗衣间、暂存室等。(2)、无菌检测室。
八、需洁净厂房生产的医疗器械产品目录
要求
a)植入和介入到血管内及需要在万级下的局部百级洁净区内进行后续加工(如灌装封等)的无菌医疗器械或单包装出厂的配件,其(不清洗)零部件的加工,末道清洗、组装、初包装及其封口等生产区域应不低于10000级洁净度级别。
举例
1.植入血管:如,血管支架、心脏瓣膜、人工血管等。
2.介入血管:各种血管内导管等。如中心静脉导管、支架输送系统等。
b)植入到人体组织、与血液、骨髓腔或非自然腔道直接或间接接入的无菌医疗器械或单包装出厂的配件,其(不清洗)零部件的加工、末道清洗、组装、初包装及其封口等生产区域应不低于100000级洁净度级别。
举例
1.植入人体组织器械:起博器、皮下植入给药器、人工等。
2.与血液直接接触:血浆分离器、血液过虑器、外科手套等。
3.与血液间接接触器械:输液器、输血器、静脉针、真空采血管等。
4.骨接触器械:骨内器械、人工骨等。
c)与人体损伤表面和粘膜接触的无菌医疗器械或单包装出厂的(不清洗)零部件的加工、末道精洗、组装、初包装及其封口均应在不低于300000级洁净室(区)内进行。
历经四年的精心准备,2018年7月20日,河北天成药业全资子公司道恩药业无菌制剂车间*多名欧盟GMP检查官为期五天的现场检查。期间,欧盟检查官在公司质量总监、生产总监以及各相关职能部门负责人的陪同下,分别对仓储管理、生产车间、动力岗位、质量控制中心、质量**部进行了现场检查。检查官们详细询问并查看了日常生产操作及检验操作过程,同时就现场检查过程中了解的情况进一步查看了相应原始记录。在终的总结会上,检查官们认为道恩药业在GMP符合性上*关键缺陷项,一致同意通过此次检查。值得称赞的是,目前我国获得药无菌制剂欧盟GMP认证的药企**,而天成人做到了!
欧盟GMP检察官在道恩药业进行现场检查
欧盟(European Union)是世界上的药品主流市场之一,欧盟GMP认证是国际公认的*、严格的认证之一。此次道恩药业以零缺陷*现场审核,充分证明道恩药业的质量体系建设和质量管理能力已达到国际认可的高标准,标志着天成药业已经迈出了进军欧洲市场、拓展**化经营的关键一步,是天成药业按照“抗药走国际路线,进入国际管控医药市场”的总要求**企业战略转型的关键所在。
道恩药业制剂厂房
质量控制中心一角
作为河北重点扶持企业,天成药业凭借多年的励精图治、锐意改革,取得的成绩得到各级和社会各界的认可和表彰。今年,是天成药业改制20周年。二十年的风雨砥砺,天成人不仅收获了经营业绩的增长,更收获了清醒与自信。整整五天有组织、有秩序的迎检工作,充分展现了天成人过硬的自身素质和精诚合作的团队精神,把道恩药业完善的质量体系与生产体系*地呈现给各位检查官,获得了他们的高度认可与赞赏,终取得了圆满成功。
德国进口制水设备
德国进口全自动加塞灌装机
回首四年时光,道恩药业寻求欧盟认证的历程充满了坎坷。2014年,公司班子远瞩,在业界众人充满怀疑与不解的目光中立项开工。曾经,有多少疑这是天成药业绝不可能完成的一项艰巨任务。但以王振刚为首的公司班子坚信道恩项目势在必得,一定能获得成功。四年来,所有天成人不忘初心,坚持不懈,砥砺前行,团结拼搏,终于换来了今天的收获!
“我们非常自豪此次能获得欧盟检查官的认可!”河北天成药业股份有限公司董事长王振刚表示,“我们将继续秉承‘唯有质量才有效益、唯有创新才有发展’的经营理念,追求品质,不断强化公司一贯严格的质量管理体系,为**合作伙伴提供优质的产品。”
在未来发展的道路上,天成药业将继续坚持“勤诚立业·精新致远”的核心理念和“制好药•为”的企业宗旨,以振兴沧州医药事业为己任,以建设中国企业为目标,以药、降糖药等为核心,完成“原料+制剂”的产业链布局,打造品种、技术与品牌优势,实现更多产品的国际注册申报,力争成为国内、世界**的国际化制药企业,谱写天成药业崭新的历史篇章,为我省GDP的腾飞、我国经济的发展、**的健康做出更大的贡献!