-
深圳市鑫诚丰净化装饰工程有限公司
主营:GMP洁净室净化装修,口罩无尘车间装修价格,无菌室实验室装修价格
深圳市鑫诚丰净化装饰工程有限公司
主营:GMP洁净室净化装修,口罩无尘车间装修价格,无菌室实验室装修价格 15
GMP无菌车间净化装修方案
3.5 送风量、排风量、回风量、新风量设计
送风量应满足以下三个要求,并取三者大值。
(1)室内洁净度。
(2)室内温湿度。
(3)室内供给的新风量。
为简化计算,送风量采用推荐值估算。根据《洁净厂房设计规范》、《药品生产质量管理规范(2010年修订)》,如表 2 所示。
后,校核系统、房间的风量:系统送风量=系统新风量+系统回风量=系统回风量+系统排风量;房间送风量=房间回风量+房间排风量。
3.6 负荷计算
根据《洁净厂房设计规范》,洁净室设计温湿度如表 3。
表 3 洁净室温湿度
温度(℃) 相对湿度(%)
22 ± 2 45 ~ 65
3.6.1 冷负荷
(1)采用不稳态法逐一计算每一个系统每一时刻的冷负荷,确定综合值。
(2)根据系统风量计算每一个空调系统的制冷量。
(3)校核:系统风量计算的制冷量应大于或等于不稳态法算的综合值。
3.6.2 热负荷
(1)采用稳态法逐一计算每一个系统的热负荷。
(2)根据系统风量计算每一个空调系统的制热量。
(3)校核:系统风量计算的制热量应大于或等于稳态法计算的热负荷。
3.6.3 加湿量
根据系统风量计算每一个空调系统的加湿量。
3.7 材料选择
洁净室空调系统的材料应具有耐腐蚀、使用寿命长、性能稳定、不产尘屑的特点。故风管采用热镀锌钢板制作,阀门采用碳钢喷塑,风口采用冷轧钢板喷塑,空调箱外壁采用彩钢板,内壁采用不锈钢。
4 节能设计
4.1 原车间因使用多年,存在房间气密性差、保温、隔热性不佳、空调设备结露、A 区面积过大等问题,造成能耗较大。改造后从以下几方面考虑节能,见表 4、表 5。
5 消毒设计
消毒设计目前洁净的消毒有臭氧消毒、甲醛消毒、过氧化氢消毒。臭氧消毒有消毒时间短、无残留、无腐蚀的特点。甲醛消毒有杀菌普广、稳定、有腐蚀性的特点。过氧化氢消毒有消毒时间短、无残留、环境影响小的特点。经过验证,采用甲醛消毒作为车间的消毒剂。消毒时,将甲醛置于不锈钢容器内,加入,将空气温度升至 30℃以上,循环 30 min,然后关闭空调机组,闷消 8h 后开启排风机。具体做法是在总回风管上设消毒旁通管路、电动风阀连接至排风机。正常运行时,消毒旁通管路上的电动风阀关闭。消毒时,关闭新风电动阀、排风电动阀、排风机。消毒完毕后,开启消毒旁通管路上的电动风阀、排风机、新风阀,将甲醛排除干净。
6 总结
随着人们生活水平的提高,对药品监管以及药品生产车间也提出了更高的要求。无菌药品生产车间有洁净度高、能耗高的特点。本次改造结合了无菌药品的特点、车间环境、管理要求等多方面因素,即解决了改造前存在的问题,又满足了用户使用要求,同时也符合生产质量管理规范(GMP)。
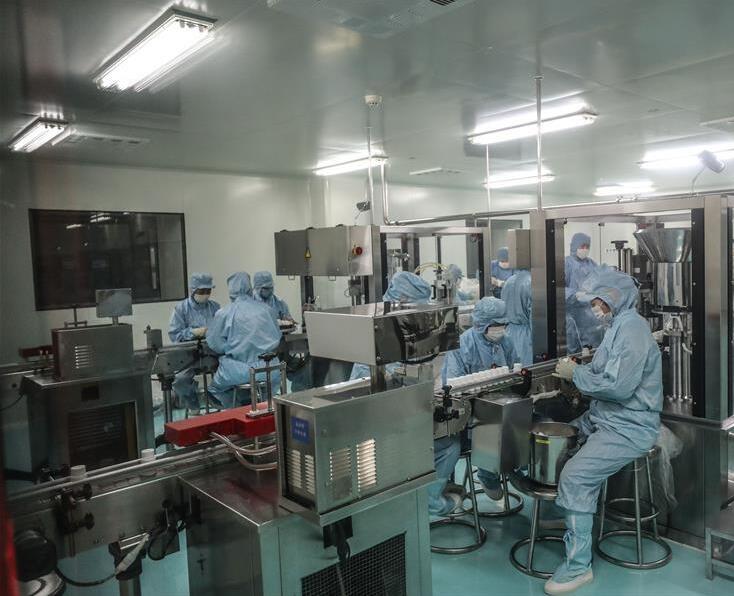
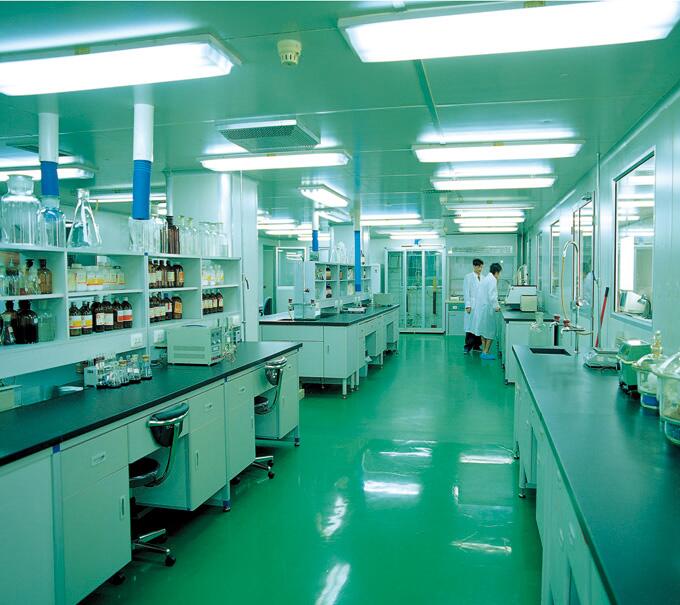
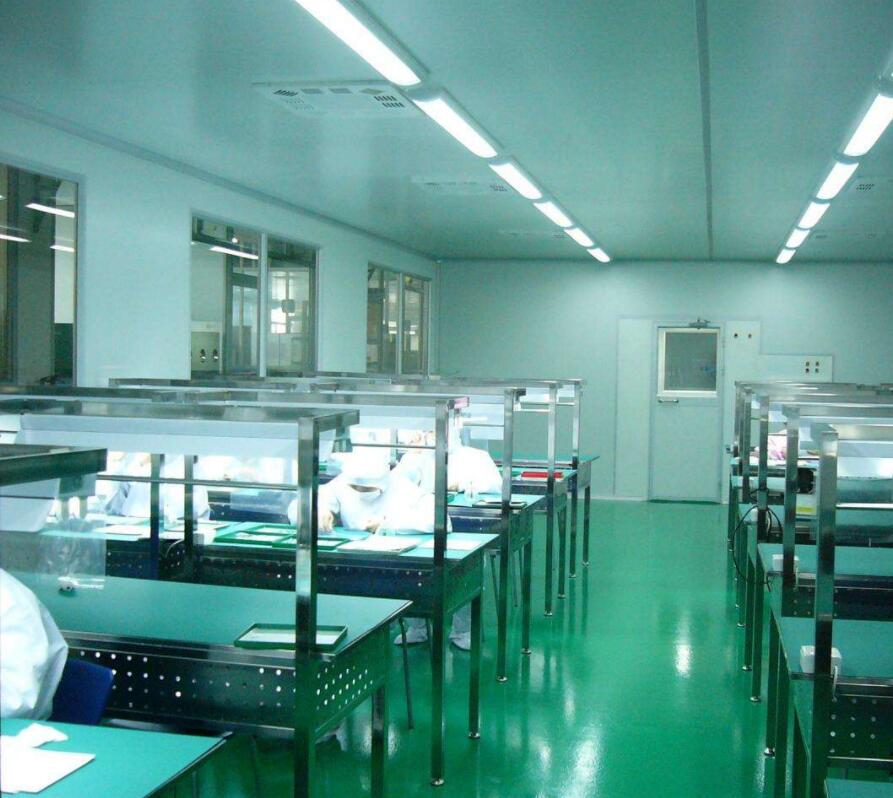
无菌药品制作车间 装修净化
中间产品无菌检查阳性结果及溯源分析举例
2012年度共收检乙型脑炎减毒活疫苗中间产品无菌检查1731批次,其中阳性结果35 批次,占2.02% 。经分离纯化培养和菌型鉴别分析,主要存在里拉/藤黄微球菌、蜡样芽胞及奇异变形菌等,举例溯源分析如下:
①里拉 /藤黄微球菌检出3例。里拉/藤黄微球菌为洁净区环境及人员监测主要菌群,而在水系统样品中并未检出,故推断为操作过程中经环境带入;
②蜡样芽胞检出3例。蜡样芽胞在水系统中全年仅检出1次,而在环境监测中检出83次(占11.05%)。蜡样芽胞的生长温度范围为20~45℃,10℃以下生长缓慢或不生长,50℃时不生长,在100℃下加热20min即被破坏。而所有的工艺用水均经过高压灭菌(121℃,30min)处理。因此推断,蜡样芽胞应仍为操作过程中经环境带入;
③奇异变形检出4例,由于截止目前洁净区环境及人员和水系统微生物数据库中均未曾检出此类菌,故排查分析只可能是工艺操作本身引入。据查阅资料,奇异变形一般广泛存在于水、土壤的有机物以及人和动物的肠道。故根据工艺操作特点进行推测,很可能来自无特定病原体(Specific pathogen free,SPF)级实验地鼠取肾操作工艺。故对此批工艺剩留的末次肾块洗涤液取样进行无菌检查检测,证实为SPF地鼠取肾操作不慎带入。
讨论
从菌型分析结果统计可知,该洁净区环境和人员主要存在革兰阳性球菌如里拉/藤黄微球菌、表皮葡萄球菌、人葡萄球菌等,共占78.56% 以上,其次为蜡样芽胞和少量的库克菌及霉菌等。另外,对于霉菌从检测时间和空间上看,主要集中出现在春、夏季节,洁净区较潮湿的精洗场和细胞水浴加温洁净室。因此宜在春、夏季节加强工艺湿度较大洁净室霉菌的消杀处理。
封闭的注射用水(80℃保温循环)和纯化水(20℃保温循环)管道环境条件较差,检出的微生物种类和数量均较少,经鉴别分析主要存在少动鞘氨醇单胞菌、皮氏罗尔斯顿菌等革兰阴性菌以及芽胞等。
溯源分析举例表明,根据初步建立的微生物数据库以及中间产品无菌检查阳性菌型分析结果可以比较明确地确定产品污染的来源,2012 年乙型脑炎减毒活疫苗中间产品无菌试验阳性结果,主要为操作过程中经环境偶然带入以及地鼠取肾操作不慎带入。
虽然该中间产品并不是无菌工艺操作(半成品配制时需经0.22μm薄膜过滤),但尽量控制本底污染对于实施GMP控制具有积极的意义。奇异变形全年检出4例,且无菌检查时均能在观察结果前2~3d就发现样品染菌(无菌检查孵放要求是培养14d),相关批次单一收获物均报废处理。从无菌风险和生产成本来看,该产品工艺中取肾操作是需关注的重点,可通过加强员工现场操作培训和考核以及进一步优化该步工艺操作等实现。
另外,2012年中间产品无菌检查阳性结果还检出放射根菌、苛养颗粒链菌、斯氏普罗威登斯菌等少数微生物种类,全年各仅检出一例,且暂未在建立的洁净区微生物数据库中出现,目前还无法确切地追溯其来源。
由于全面开展菌型分析工作仅一年多时间,且乙型脑炎减毒活疫苗工艺较为复杂,涉及到SPF 地鼠操作,今后将根据工艺特点建立SPF地鼠如肠道、皮毛等部位的微生物基础数据库,以完善来源追溯途径,进一步指导提高GMP操作水平。
2020珠海医药GMP无菌车间装修报价和装修标准方案
无尘无菌车间一般是在微生物实验室内专辟一个小房间。可以用板材和玻璃建造。面积不宜过大,约4 ~5 平方米即可,高2.5 米左右。无菌室外要设一个缓冲间,缓冲间的门和无菌室的门不要朝向同一方向,以免气流带进杂菌。无尘无菌车间和缓冲间都必须密闭。室内装备的换气设备必须有空气过滤装置。
十万级GMP净化车间标准规定空气尘埃粒子数一立方米不**过三十五点二乘以十万,换气次数一般按照每小时15-20次,比较适合空气洁净等级较低的生产场合。
十万级净化车间采用工艺处理措如下:
1、 空调系统必须经过初效、中效、高效三级过滤处理的净化空调系统。**送入室内的空气是洁净空气,能对室内污染空气进行稀释。
2、室内**一定压力,防止无尘室内空气受外界空气干扰。一般工业洁净室要求室内与室外的压差值为5-10Pa。
3、建筑围护结构必须**气密性良好,建筑表面光滑,不产尘、不积尘、不泄露。
2011年实施的《无菌和植入医疗器械生产质量体系管理规范》,在日常监管过程中,发现目前部分企业洁净产房建设不够规范。综合众多医疗器械生产企业,在生产及监管过程中出现的各种问题,现提出洁净厂房的建设要求如下:
一、目前涉及的标准和工作文件
1、YY 0033-2000无菌医疗器具生产管理规范;
2、YY/T 0567.1-2005 医疗产品的无菌加工 *1部分:通用要求;
3、YY/T 0567.2-2005 医疗产品的无菌加工 *2部分过滤;
4、GB 50457-2008 医药工业洁净厂房设计规范;
5、《体外诊断试剂生产实施细则(试行)》中附录A;
6、《关于印发医疗器械生产质量管理规范无菌医疗器械实施细则和检查评定标准(试行)的通知》(国食药监械[2009]835号);
7、《关于印发医疗器械生产质量管理规范植入性医疗器械实施细则和检查评定标准(试行)的通知》(国食药监械[2009]836号)。
二、选址的要求
1、厂址选择时应考虑:所在地周围的自然环境和卫生条件良好,至少没有空气或水的污染源,还宜远离交通干道、货场等。
2、厂区的环境要求:厂区的地面、道路应平整不起尘。宜通过绿化等减少露土面积或有控制扬尘的措施。垃圾、闲置物品等不应露天存放等,总之厂区的环境不应对无菌医疗器械的生产造成污染。
3、厂区的总体布局要合理:不得对无菌医疗器械的生产区,特别是洁净区有不良影响。
三、洁净室(区)的布局要求
按照YY 0033-2000《无菌医疗器具生产管理规范》附录B中无菌医疗器械器具生产环境洁净度级别设置指南来设置洁净度的级别。洁净室(区)设计中要注意以下方面的内容:
1、按生产工艺流程布置。流程尽可能短,减少交*往复,、物流走向合理。必须配备人员净化室(存外衣室、盥洗室、穿洁净工作服室及缓冲室)、物料净化室(脱外包间、缓冲室和双层传递窗),除配备产品工序要求的用室外,还应配备洁具室、洗衣间、暂存室、工位器具清洗间等,每间用室相互独立,洁净车间的面积应在**基本要求前提下,与生产规模相适应。
2、按空气洁净度级别,可以写成按方向,从低到高;车间是从内向外,由高到低。
3、同一洁净室(区)内或相邻洁净室(区)间不产生交*污染
1)生产过程和原材料不会对产品质量产生相互影响;
2)不同级别的洁净室(区)之间有气闸室或防污染措施,物料的传送通过双层传递窗。
4、空气净化应符合GB 50457-2008《医药工业洁净厂房设计规范》*九章的要求。洁净室里的新鲜空气量,应取下列值:1)补偿室内排风量和保持室内正压所需新鲜空气量;2)室内没人新鲜空气不应小于40立方米/h。
5、洁净室人均面积应不少于4㎡(除走廊、设备等物品外),**有安全的操作区域。
6、如属体外诊断试剂的应符合《体外诊断试剂生产实施细则(试行)》的要求。其中阴性、阳性血清、质粒或血液制品的处理操作应当在至少万级环境下进行,与相邻区或保持相对负压,并符合防护要求。
7、应标明回风、送风及制水管道的走向。
四、温、湿度的要求
1、与生产工艺要求相适应。
2、生产工艺无特殊要求时,空气洁净度百、万级的洁净室(区)温度应为20℃~24℃,相对湿度应为45%~65%;空气洁净度十万级、 三十万级的洁净室(区)温度应为18℃~26℃,相对湿度应为45%~65%。有特殊要求时,应根据工艺要求确定。
3、人员净化用室的温度,冬季应为16℃~20℃,夏季应为26℃~30℃。
五、常用的监测设备
风速仪、尘埃粒子计数器、温湿度计、压差计等,
六、无菌检测室的要求
洁净厂房必须配备独立净化空调系统的无菌检测室(与生产区分开),要求为万级条件下的局部百级。无菌检测室应包括:人员净化室(存外衣室、盥洗室、穿洁净工作服室及缓冲室)、物料净化室(缓冲室或双层传递窗)、无菌检查间、阳性对照间。
七、第三方检测机构的环境检测报告
提供一年内有的第三方检测机构环境检测报告,检测报告须附平面图,标明各房间面积。
1、检测的项目暂为六项:温度、湿度、压差、换气次数、尘埃数、沉降菌。
2、检测的部位有:(1)生产车间:人员净化室;物料净化室;缓冲区;产品工序要求的用室;工位器具清洗间、洁具室、洗衣间、暂存室等。(2)、无菌检测室。
八、需洁净厂房生产的医疗器械产品目录
要求
a)植入和介入到血管内及需要在万级下的局部百级洁净区内进行后续加工(如灌装封等)的无菌医疗器械或单包装出厂的配件,其(不清洗)零部件的加工,末道清洗、组装、初包装及其封口等生产区域应不低于10000级洁净度级别。
举例
1.植入血管:如,血管支架、心脏瓣膜、人工血管等。
2.介入血管:各种血管内导管等。如中心静脉导管、支架输送系统等。
b)植入到人体组织、与血液、骨髓腔或非自然腔道直接或间接接入的无菌医疗器械或单包装出厂的配件,其(不清洗)零部件的加工、末道清洗、组装、初包装及其封口等生产区域应不低于100000级洁净度级别。
举例
1.植入人体组织器械:起博器、皮下植入给药器、人工等。
2.与血液直接接触:血浆分离器、血液过虑器、外科手套等。
3.与血液间接接触器械:输液器、输血器、静脉针、真空采血管等。
4.骨接触器械:骨内器械、人工骨等。
c)与人体损伤表面和粘膜接触的无菌医疗器械或单包装出厂的(不清洗)零部件的加工、末道精洗、组装、初包装及其封口均应在不低于300000级洁净室(区)内进行。
注:①环境及功能与普通区隔离。
②取决于排风位置。
③取决于实验室使用的试剂种类。
④如窗、闭路电视、双向电话。
由表7可知,BSL-3和BSL-4实验室要求房间有负压的气流流向,通风系统要有良好的气流组织,排风需经高效过滤处理后排放。BSL-1实验室没有上述要求,而BSL-2实验室希望可以做到房间保持负压和具有良好的气流组织,但并非严格要求。
根据上述规定,对于生物制品生产中用的减毒株以及基因重组菌株等均属于四类病原微生物,所对应的生物安全防护等级为BSL-1,按照这个要求减毒疫苗的生产就可以利用回风。生物制品生产用的强毒株,如乙型脑炎病毒和检验用攻击毒株狂犬病街毒属于二类病原微生物,对应生物安全防护等级为BSL-3,此类产品不可利用回风,排风必须经过滤。对于大部分三类致病微生物,企业的惯例都是不利用回风,排风经过过滤。
经综合考虑,本条规定了“三类(含三类)危害程度以上的病原体操作区空气不应循环使用”。
1.2..5 净化空气调节系统应合理利用回风。但在药品生产过程中,如固体物料的粉碎、称量、配料、混合、制粒、压片、包衣、灌装等生产工序或房间,常会散发各种粉尘、有害物质等,为了防止通过空气循环造成药物的交叉污染,送入房间的空气应全部排出。在固体物料的生产中,因许多生产工序均有粉尘散发,所以净化空气调节系统需要较大新风比,甚**达60%~70%,能耗很大。若能对空调回风中的粉尘等物质进行充分和有效地处理,使之不再造成交叉污染,利用回风也就成为可能。图3为某固体制剂车间对回风中粉尘处理后利用的示例,由于减少了净化空调的新风比,明显降低了经常运行费用和初步投资费用。
图3 空气流程示意图(带回风处理)
如图3所示回风经处理后利用的方案中,由于回风系统增加了中效和高效空气过滤器,运行中虽节省了冷、热负荷,但增加了更换过滤器的费用,也增加了系统的阻力,是否经济合理,应做技术经济比较而定。如工艺设备状况差,操作中粉尘散发大,则空气过滤器寿命很短,所增加的费用可能会**过直排风的运行费,所以要对工艺及设备的操作和运行情况进行综合考虑,以确定采用回风利用方案是否经济合理。
1.2.6 若将除尘器直接设在生产房间内,可能出现的问题是:噪声大,对操作人员造成影响。进入除尘器的空气在室内循环时,若滤袋有泄漏,上一批物料可能随空气回至室内而造成混药。除尘器清灰时易污染房间地面及周围环境。
所以单机除尘器应设置在靠近需除尘房间的单独小机房内,并将除尘器排风接出,由于除尘器的启闭将影响房间的风量、压力平衡。因此,在工程设计上还要考虑当除尘器间歇工作时,为维持生产房间压差应采取的措施。
当采用集中式除尘系统时,机房应靠近需除尘房间的,以尽可能地缩短管线。
在设计带多个吸尘口和多根分支管的除尘系统时,应避免在水平除尘干管上垂直向下连接支管的做法。主要是为防止在系统启停时,水平干管内粉尘坠落至设备或洁净室而引起交叉污染的风险。排尘罩的设置应紧靠尘源,或与设备排尘风口直接连接,不应远离发尘源。
当机房门开向医药洁净室时,由于除尘器操作人员的进出要通过医药洁净室,应向机房送入净化空气,满足机房空气洁净级别的要求,温度、湿度无严格要求。
1.2..7 本条为强制性条文。对除尘系统的防火防爆要求是根据现行国家标准《建筑设计防火规范》GB 50016和《爆炸危险环境电力装置设计规范》GB 50058的有关规定,并结合药品生产的具体情况而制定。
1.2.8 本条为强制性条文。与生产安全和环境卫生有关的医药洁净室排风系统,应按照现行国家标准相关规定执行。
1 甲类、乙类生产区域的排风系统,其输送的介质具有危险性,与危险气体接触的阀门、风管及设备应设置相应的防爆、防静电接地等放火防爆措施,具体做法可参照现行国家标准《工业建筑供暖通风与空气调节设计规范》GB 50019-2015,*6.9节“放火与防爆”中的相应条款。
2 排放进入大气的含尘或有害等污染气体应符合国家或地方现行排放标准规定,不满足时,应采取相应的综合处理措施使排放达到现行国家或地方“大气污染物综合排放标准”的要求,排放浓度及排放总量是我国污染排放控制的两项指标,均不能违反。