-
深圳市鑫诚丰净化装饰工程有限公司
主营:GMP洁净室净化装修,口罩无尘车间装修价格,无菌室实验室装修价格
深圳市鑫诚丰净化装饰工程有限公司
主营:GMP洁净室净化装修,口罩无尘车间装修价格,无菌室实验室装修价格 15
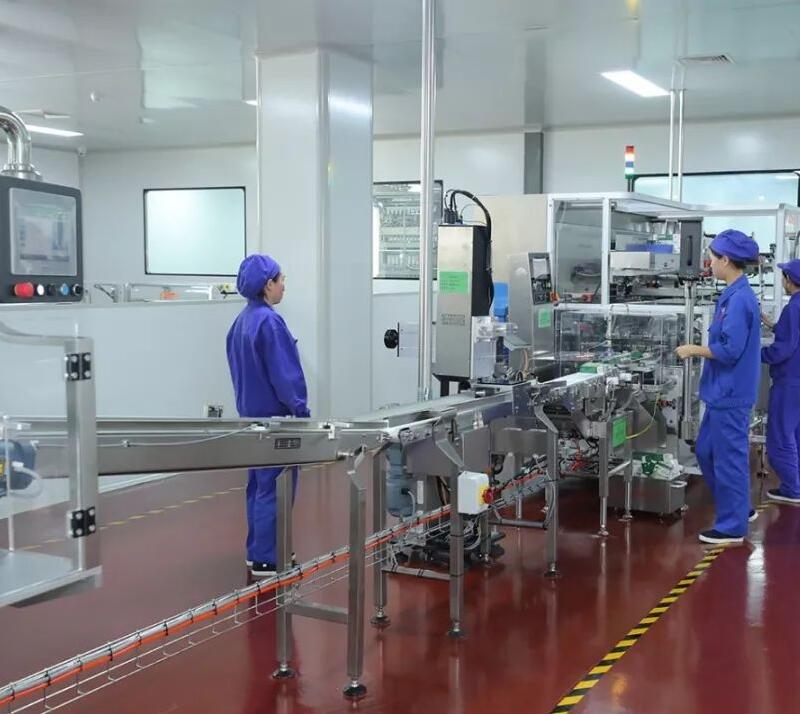
无菌药品是关系国计民生的商品,《药品生产质量管理规范》2010修订版(Good manufacturing practice,GMP)于2011年3月1日起正式颁布实施,对无菌药品生产过程控制提出了更为严格的要求,“应当限度的降低微生物、各种微粒和热原的污染”,且“产品的无菌或其他质量特性绝不能只依赖于任何形式的终处理或成品检验(包括无菌检查)”。因此,了解无菌药品生产过程中的微生物负载情况,即微生物的种类和分布情况,建立无菌药品生产过程中微生物污染溯源分析的有效方法具有较其重要的现实意义。
材料与方法
材料
培养基
硫酸盐液体培养基、改良马丁液体培养基、胰酪胨大豆肉汤液体培养基、营养琼脂培养皿、玫瑰红钠琼脂培养皿、胰酪大豆胨琼脂(TSA)培养皿、TSA(加中和剂)接触碟, 来源于成都生物制品研究所有限责任公司培养基室。
阳性对照
试验菌株[CMCC(B)26003]金葡萄球菌。
仪器
默克MAS100 NT浮游菌检测仪,Millipore Microfil微生物限度仪,无菌检查电脑集菌仪,B×41光学成像显微镜,VITEK2 Compact全自动微生物仪,电热恒温培养箱,生物安全柜。
主要试剂及耗材
灭菌0.1%蛋白胨溶液、pH7.0无菌-蛋白胨缓冲液,自配;革兰染色液,法国生物梅里埃公司;GN 卡、GP卡、BCL 卡、YST 卡,法国生物梅里埃公司。
方法
洁净室环境及人员监测
对乙型脑炎减毒活疫苗生产操作洁净室进行浮游菌、沉降菌和设施设备及人员表面微生物动态检测,C级(含局部层流) 每周一次,D级每月一次。表面微生物测试: 采用接触碟法,即TSA(加中和剂)培养基充满碟子并形成圆弧**,取样面积为 25 cm2,取样时打开碟盖,无菌培养基表面与取样面直接接触,均匀按压接触碟底板10s左右,确保培养基表面与取样点表面均匀充分接触,再盖上碟盖。然后将采样后平皿先倒置于20~25℃恒温培养箱(室)中培养3d进行菌落计数,再倒置于30~35℃恒温培养箱(室)中培养2~3d进行菌落计数并判定结果。
微生物限度
对乙型脑炎减毒活疫苗生产车间用水和纯化水系统水点每周取样一次,并使用 Millipore Microfil微生物限度仪进行检测。
无菌检查
对2012年度生产的乙型脑炎减毒活疫苗所有批次中间产品使用薄膜过滤法进行无菌检查。
菌型分析
采用菌落形态特征观察、革兰染色镜检以及使用VITEK2 Compact全自动微生物仪对 2012 年度以上3项所获的微生物进行分析。
结果
洁净室环境及人员
2012年1月至12月洁净区环境微生物检测包括浮游菌、沉降菌、设施设备及人员表面微生物检测,
为便于对各净化空气调节系统、各医药洁净室进行风量平衡和压差调整,不同系统的排风应分开设置。
由于散发粉尘和有害气体区域的排风与一般排风的处置方式不同,同时又为了避免产生粉尘和有害气体区域与一般区域相串通,故两者的排风系统应分开设置。
1.2.12 本条为强制性条文。本条款规定是参照现行国家标准《工业建筑供暖通风与空气调节设计规范》GB 50019制定的。
1.2.13 我国药品GMP(2010年修订)对于人员净化用室的洁净要求有了新的规定,本规范条了相应的修改:
1 为保证人员净化用室气流由高洁净级别流向低洁净级别,当门处于正常关闭位置时,毗邻更衣室之间需保持一定的压力梯度。各更衣室之间大体可按以下原则确定其压力梯度:靠近洁净区气锁门两侧为5Pa;不同级别更衣室之间为10Pa;相同级别更衣室之间为5Pa;换鞋区与外走道之间为0Pa~5Pa。
上述靠近洁净区气锁门两侧压差为5Pa,是由于考虑到气锁洁净级别与毗邻的洁净室静态级别相同,当气锁只有一扇门被打开时,不同级别更衣室之间仍可保持大于或等于10Pa的压差。
2 规定了人员净化用室后段、前段各房间洁净级别的原则。
对于非无菌洁净室,人员净化用室前段为换鞋、更外衣,后段为更洁净服;对于无菌洁净室,前段为换鞋、更换外衣、更换无菌内衣,后段为更换无菌外衣。
上述换鞋、更换外衣可设在有洁净送风的清洁区。
3 由于更衣室体积较小、更衣时动作幅度偏大、发尘量较大,所以更衣室的送风需要维持其级别足够的送风量,使其尽快自净。
4 本条针对药品人员净化用室通道中正压或负压气锁,其气锁的设置应满足下列要求:为阻断生产区空气外泄,在更衣进入通道中,穿洁净外衣(无菌外衣)与洁净生产区之间设正压气锁、气锁压力**两侧房间;在退出通道中,设脱洁净外衣为负压气锁,空气压力低于两侧房间(两侧房间的洁净级别不得低于负压气锁),以此阻断洁净生产区空气通过人员净化通道扩散。
有关人员净化更衣室的布置、洁净级别划分、房间压力和气流流向、压差计设置,可以参照《药品GMP指南——厂房设施与设备》“空调净化系统”中的5.2.10净化更衣。
生产厂房的人员总更衣区不属洁净区,其中的换鞋、存外衣、盥洗、厕所、淋浴等房间会产生灰尘、臭气和水汽,所以应设置通风措施。具体的做法可送入经过滤后的室外空气,厕所、浴室单独设置排风并使保持负压。
1.2.15 根据我国药品GMP(2010年修订)附录1“无菌药品”中*三十八条的规定,医药洁净室空气净化系统应保持连续运行,维持相应的洁净级别和对周围低级别区域的正压,维持良好的气流方向。因故停机再次开启空气净化系统时,应当进行必要的验证以确认其仍能达到规定的洁净级别。
在非生产时间,由于洁净室内主要污染源(操作人员)的撤离,室内的发尘量大大降低,为了节省运行费用,在满足洁净级别和正压的前提条件下,可以采用降低空气净化系统风量的方法。而降低多少风量,需由各生产厂根据运行实践中的不同情况予以确定。
图4为某厂灌封间(B级洁净区)从动态转变为静态恢复时间内室内微粒数的变化曲线图(室内换气次数为55次/h、操作人员6人)。当洁净室由动态转变为静态时,室内微粒数*降低,若仍维持动态条件下的55次/h换气次数,室内实测对于大于或等于0.5μm、大于或等于5.0μm的微粒的静态限值仍有较大空间(如对大于或等于0.5μm,静态实测为27颗/ft3,而B级的静态限值相当于100颗/ft3),可以认为在非生产状态下减少送风量是完全可行的。
历经四年的精心准备,2018年7月20日,河北天成全资子公司道恩无菌制剂车间*多名欧盟GMP检查官为期五天的现场检查。期间,欧盟检查官在公司质量总监、生产总监以及各相关负责人的陪同下,分别对仓储管理、生产车间、动力岗位、质量控制中心、质量**部进行了现场检查。检查官们详细询问并查看了日常生产操作及检验操作过程,同时就现场检查过程中了解的情况进一步查看了相应原始记录。在终的总结会上,检查官们认为道恩在GMP符合性上*关键缺陷项,一致同意通过此次检查。值得称赞的是,目前我国获得药无菌制剂欧盟GMP认证的药企**,而天做到了!
欧盟GMP官在道恩进行现场检查
欧盟(European Union)是世界上的药品主流市场之一,欧盟GMP认证是国际公认的、严格的认证之一。此次道恩以零缺陷*现场审核,充分道恩的质量体系建设和质量管理能力已达到国际认可的高标准,标志着天成已经迈出了进军欧洲市场、拓展**化经营的关键一步,是天成按照“抗药走国际路线,进入国际管控医药市场”的总要求**企业战略转型的关键所在。
道恩制剂厂房
质量控制中心一角
作为河北重点扶持企业,天成凭借多年的励精图治、锐意改革,取得的成绩得到各级和社会各界的认可和表彰。今年,是天成改制20周年。二十年的风雨砥砺,天不仅收获了经营业绩的增长,更收获了清醒与自信。整整五天有组织、有秩序的迎检工作,充分展现了天过硬的自身素质和精诚合作的团队精神,把道恩完善的质量体系与生产体系地呈现给各位检查官,获得了他们的高度认可与赞赏,终取得了圆满成功。
德国进口制水设备
德国进口全自动加塞灌装机
回首四年时光,道恩寻求欧盟认证的历程充满了坎坷。2014年,公司班子远瞩,在业界众人充满怀疑与不解的目光中立项开工。曾经,有多少疑这是天成绝不可能完成的一项艰巨任务。但以王振刚为首的公司班子坚信道恩项目势在必得,一定能获得成功。四年来,所有天不忘初心,坚持不懈,砥砺前行,团结拼搏,终于换来了今天的收获!
“我们非常自豪此次能获得欧盟检查官的认可!”河北天成股份有限公司董事长王振刚表示,“我们将继续秉承‘唯有质量才有效益、唯有创新才有发展’的经营理念,追求品质,不断强化公司一贯严格的质量管理体系,为**合作伙伴提供的产品。”
在未来发展的道路上,天成将继续坚持“勤诚立业·精新致远”的核心理念和“制好药•为”的企业宗旨,以振兴沧州医药事业为己任,以建设中国企业为目标,以药、药等为核心,完成“原料+制剂”的产业链布局,打造品种、技术与优势,实现更多产品的国际注册申报,力争成为国内、世界的国际化制药企业,谱写天成崭新的历史篇章,为我省GDP的腾飞、我国经济的发展、**的健康做出更大的贡献!
制药厂无菌车间装修案例报价
其他工艺操作环境设计标准按照附录1*十三条品生产操作环境标准执行:设计满足2010 版 GMP《计算机化系统》和《确认与验证》两个附录配套文件的要求。
合理的项目规划
建筑物内一层整体规划为两个生产车间(面积约3 500 m2),一期为一个抗药冻干制剂生产车间,二期为预留扩展车间,作为*二期市场扩张产能发展的预留。二层整体规划布置为公用工程,包括制药用水系统、空调系统、空压系统等。
生产工艺设计的关键要求
(1)工艺流程与洁净度级别
通过ISOLATOR无菌隔离器技术的应用,实现将灌装加塞、进出箱等区域洁净度级别由B级降至C级,在满足无菌/毒性产品各种等级无菌/安全要求的同时,降低项目前期的净化建造成本与后期的生产运行成本。
(2)主要工艺设备选型
清洗灭菌系统配置:一台卧式胶塞清洗机、一台立式铝盖清洗机、一台灭菌柜及配套的隔离器。
配液系统配置:主要由投料隔离器、浓配罐、稀配罐、储罐、CIP站及自控系统组成。
生产线配置:一条L型洗烘灌轧联动线+两台冻干机及固定式自动进出料系统+一台外壁清洗机+配套的ISOLATOR无菌隔离器。
后续检测、包装设备配置:一台自动灯检机+一台贴标机+一台全自动装盒机+一台三维裹包机+一台全自动开箱、装箱、封箱、捆扎及码垛一体机。
自动物流系统:智能机器人上瓶系统、自动快速升降物流门、AGV、RGV及配套的输送装置。
仓库:全自动高架立体库
(3)、物流流向
人员和物料的进出采用定向流动,并物流设置为相对独立的通道,配置RGV、AGV小车及全自动物流输送系统,实现了物料从库房至生产区域的自动输送及衔接;有效的避免了人、物流的交叉,减少人员、产品暴露到不适当洁净环境中带来的污染风险;
不同洁净级别洁净区域之间,使用带洁净空气控制气流方向的梯度式气锁室或自动传递柜,进行、物流控制并对不同洁净/无菌区域进行连接和有效隔离。
隔离器与灌装机、自动进出料系统及轧盖机的配套应用
(4)物料的传送方式
物料输送采用自动化无人操作方式进入,以排除人工操作潜在的质量风险。
西林瓶、胶塞、铝盖、原辅料及外包装材料的输送方式:来自库房的物料,首先采用RGV小车转运至生产区域的物流通道,然后移交至AGV小车上,AGV小车将物料自动转运至对应的物流,再利用自动物流输送系统将物流输送至对应的功能间。实现了生产前物料的自动配送。
西林瓶的脱包及上料:配置西林瓶智能机器人自动脱包及上料系统,利用机器人技术实现内包材西林瓶的自动上瓶、去塑料包装膜与纸托,并通过输送系统自动输送至洗瓶机的进瓶工位,解决了现阶段国内所有制药企业此工位需由人工操作来完成的现状。
胶塞(铝盖)处理与输送方式: 铝盖采用真空脉动、气液双相流可控悬浮清洗技术,相比传统卧式胶塞(铝盖)清洗机,其清洗一次合格率提高16%~30%,能耗节约50%,效率提高约30%~50%。满载总周期缩短1~2个小时;清洗后含水量监测数据达到万分之五以下;清洗时不会对胶塞产生搅拌摩擦,清洗后胶塞无变形、掉屑、粘接、老化现象;铝盖清洗后无碰撞变形,达到国际水平。铝盖的转运采用的RTP无菌阀门技术的全密闭无菌转运系统,完全解决了人为操作带来对产品污染的可能,大大提高了产品的无菌**水平。
药液的输送方式:药液灌装时,由密闭的不锈钢管道压力输送至灌装机,经 0.22 μm除菌过滤器终端二次过滤后,注入西林瓶内。配液间设计尽可能的靠近灌装间,实现药液管路距离短,药液残余少。
成品的输送方式:产品装箱、码垛完成后,采用自动物流输送统输送至RGV小车上,RCV小车将产品转运至全自动立体高架库,实现成品的自动入库。
清洗与灭菌:ISOLATOR无菌隔离器系统内部配置清洗水及VHP发生器,实现对隔离器内部的清洁及灭菌。灌装加塞及的灌装系统配置在线清洗(CIP)和在线灭菌(SIP) 功能,具体包括与药液直接接触的灌装泵、管路、灌针等。工、器具灭菌后的转移方式通过 RTP 接口连接将器具转移至隔离器内,以**隔离器内使用器具的无菌性。
(5)可参观性
生产区域周围设置有足够宽度、良好采光的环形参观走廊,既能够满足生产工艺流程布置顺畅与日常管理,又能**宣传性和可参观性的要求。
(6)可扩展性
预留扩展车间,满足*二期市场扩张产能发展的需求;整个车间采用模块化可复制试设计,实现二期车间可快速的完成建设及投产,缩短产品上市时间。物流通道及物流输送系统充分考虑到资源的共用,实现同时满足一期、二期车间物料输送的要求,限度的提高设备利用率与生产效率,使成本处于合理而较低的状态。