-
深圳市鑫诚丰净化装饰工程有限公司
主营:GMP洁净室净化装修,口罩无尘车间装修价格,无菌室实验室装修价格
深圳市鑫诚丰净化装饰工程有限公司
主营:GMP洁净室净化装修,口罩无尘车间装修价格,无菌室实验室装修价格 15
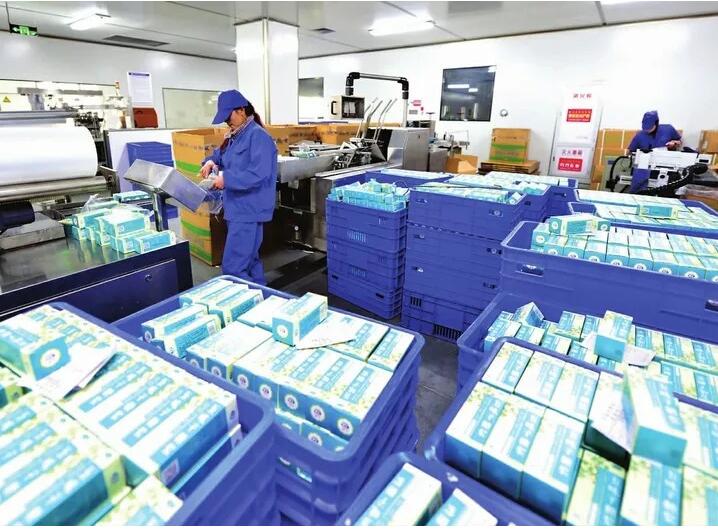
无菌药品生产车间的改造设计探讨
| 原车间存在的问题及改造思路
1.1 工艺改造1.1.1 原灌装间进入与退出共用一个缓冲间,存在交叉污染问题。改为增加单独的退出通道至D 级走廊,并设压差梯度保护。1.1.2 原配液由人工完成,存在效率低、污染风险的问题。改为增加独立配液间,并增加自动配液系统,设层流罩保护。1.1.3 原称量与配液在同一间房间完成,存在交叉污染风险。改为增加独立称量间,完成称量。1.1.4 原灌装间百级面积过大,存在能耗大、难控制的问题。改为B 级背景+灌装区A 级层流保护,灌装机设置围挡。1.1.5 原冻干后成品由人工手持托盘转运,存在效率低、污染风险的问题。改为增加小车进行转运。1.1.6 原轧盖后至包装采用人工转运的方式,效率低、且无直接转运通道。改为转盘转运,并将轧盖背景区域洁净级别提升为C 级。1.1.7 原轧盖机没有抽风装置,也没有自动剔除装置,*形成二次污染。改为替换轧盖机带抽风、自动剔除装置。1.1.8 原轧盖没有排风,*形成二次污染,改为增加排风。1.1.9 原两间洗衣间存在功能重复。改为将其合并,增加大功率洗衣烘干机。1.10 原车间缺少在线粒子检测间及设备,改为增加独立的在线粒子检测间及设备。1.11 原车间缺少可在灌装间外部观察灌装操作的观察窗,改为在灌装间与准备间之间增加观察窗。1.2 空调系统改造1.2.1 原车间时常出现温湿度**标现象。经调查,空调设备管路、盘管堵塞,并存在滴漏现象,空调箱面板锈蚀严重,夏季表面结露。综合考虑,将空调箱全部更换。
1.2.2 原车间时常出现压差过低、关键区域压差梯度不够的问题。经调查,送回风阀门有松动现象,定位机构生锈腐蚀严重,难以调整。部分风管内壁锈蚀,堵塞过滤器,造成压差不稳定。改造后将其全部更换。1.3 其他改造原车间工艺排水缺少放倒流措施。改为将工艺排水集中排放,增加空气隔段措施。
-02-
| 设计需要遵循的规范
设计需符合《药品生产质量管理规范(2010 年修订)》、《洁净厂房设计规范》、《医药工业洁净厂房设计规范》、《建筑设计防火规范》。《药品生产质量管理规范(2010 年修订)》与98 版的《药品生产质量管理规范》对于无菌药品生产有着明显的不同,主要区别见表1。
-03-
| 设计方案
3.1 空调系统的基本形式采用全空气系统,由室外取新风经粗效过滤器与室内回风在空调箱内混合,经表冷器降温除湿,再经风机增压送入加热段再热、加湿段加湿,经过中效过滤器二级过滤送至端过滤器进行过滤。室内洁净度由粗、中、过滤器**。温湿度由表冷器、加热盘管、加湿器控制。送风机提供必要的送风量,**房间换气次数。调节送风机、送回风阀调节房间压差。
3.2 空调系统划分按照洁净级别设置空调箱。即每个级别对应独立的空调箱。并将净化空调与非净化空调分别设置。3.3 过滤器的设置净化空调箱内粗效采用G4 袋式过滤器,中效采用F8袋式过滤器,末端采用A/B 区采用H14(过滤效率 99.995%@0.3μm),C/D 区采用H13(过滤效率99.99%@0.3μm)。非净化空调箱内粗效采用G4 袋式过滤器,中效采用F7 袋式过滤器。排风箱内采用F7 中效过滤器。3.4 压差梯度设计按照GMP 要求,洁净区与非洁净区之间、不同级别洁净区之间的压差应当不低于10 Pa。进入洁净区的个房间设为净化保护区,压力为0 Pa~5Pa,*二个房间压力为15 Pa。相同级别房间压力依次递增,使非净化区至走廊形成由小到大的阶梯式压差梯度。灌装间和走廊之间的缓冲间采用下沉式压差梯度(非阶梯式),主要考虑到灌装区为核心区域,既要**其压力,免受外部污染,也要**灌装时产生的雾滴扩散至C、D 区,所以采用下沉式压差梯度。洁具间、灭菌间轧盖间采用相对负压,防止热湿、铝屑等颗粒扩散。3.5 送风量、排风量、回风量、新风量设计送风量应满足以下三个要求,并取三者大值。(1)室内洁净度。(2)室内温湿度。(3)室给的新风量。为简化计算,送风量采用推荐值估算。根据《洁净厂房设计规范》、《药品生产质量管理规范(2010年修订)》,如表 2 所示。
后,校核系统、房间的风量:系统送风量=系统新风量+系统回风量=系统回风量+系统排风量;房间送风量=房间回风量+房间排风量。3.6 负荷计算3.6.1 冷负荷(1)采用不稳态法逐一计算每一个系统每一时刻的冷负荷,确定综合值。(2)根据系统风量计算每一个空调系统的制冷量。(3)校核:系统风量计算的制冷量应大于或等于不稳态法算的综合值。3.6.2 热负荷(1)采用稳态法逐一计算每一个系统的热负荷。(2)根据系统风量计算每一个空调系统的制热量。(3)校核:系统风量计算的制热量应大于或等于稳态法计算的热负荷。3.6.3 加湿量根据系统风量计算每一个空调系统的加湿量。3.7 材料选择洁净室空调系统的材料应具有耐腐蚀、使用寿命长、性能稳定、不产尘屑的特点。故风管采用热镀锌钢板制作,阀门采用碳钢喷塑,风口采用冷轧钢板喷塑,空调箱外壁采用彩钢板,内壁采用不锈钢。
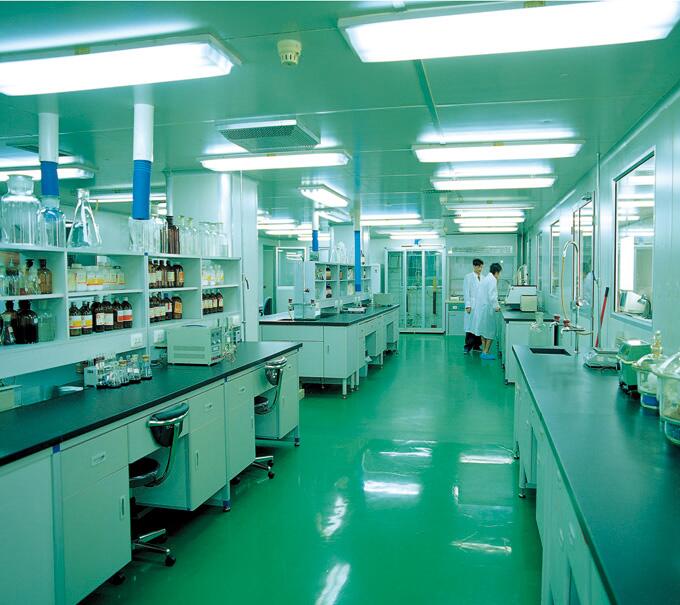
做净化工程之医药车间无尘室装修
大部分医药生产车间无尘室都有严格的无尘无菌要求,及恒温、恒湿的要求,不仅对内的温、湿度有严格的要求,而且对温度和相对湿度的波动范围也有严格的要求。
医药车间无尘室,医药无尘室装修,净化工程,无尘室的原则:禁尘、带尘、产尘。风淋室作为进入洁净室的缓冲通道之一,是控制带尘的净化设备之一,它可以限度地减少员工进出无尘洁净室所带来的污染问题。风淋室的两道门电子互锁,可以兼起气闸室的作用,阻止外界污染和未被净化的空气进入无尘洁净区域,达到生产车间所要求的生产洁净环境。
做净化工程之医药车间无尘室装修,医药车间无尘室的室内空气参数要求 :
(1)温湿度要求:温度一般为24+2℃,相对湿度为55+5%。
(2)新风量大。由于这类车间内,人员比较多,可以根据以下数值应取下列的值:非单向流洁净室总送风量的10-30%;补偿室内排风和保持室内正压值所需的新鲜空气量;**室内每人每小时的新鲜空气量≥40m3/h。
(3)送风量大。为了满足洁净室内的洁净度及热湿平衡,需要较大的送风量,就300平方米的车间,吊顶高度为2.5米的,如果是万级,送风量就需要300×2.5×30=22500m3/h的送风量(换气次数,是≥25次/h);如果是十万级,送风量就需要300×2.5×20=15000m3/h的送风量(换气次数,是≥15次/h)
以上就是无尘室装修、无尘车间工程建造施工的一些基本标准,希望对大家有帮助,青岛洁净净化技术有限公司,从事净化工程行业多年,有着丰富的行业经验,电子厂、食品厂、制药厂、化妆品厂等行业的百级至三十万级无尘室设计施工,实验室、无菌室的净化,企业厂房通风、换气、除尘、地面(环氧、自流平、抗静电、PVC等)工程。
历经四年的精心准备,2018年7月20日,河北天成全资子公司道恩无菌制剂车间*多名欧盟GMP检查官为期五天的现场检查。期间,欧盟检查官在公司质量总监、生产总监以及各相关负责人的陪同下,分别对仓储管理、生产车间、动力岗位、质量控制中心、质量**部进行了现场检查。检查官们详细询问并查看了日常生产操作及检验操作过程,同时就现场检查过程中了解的情况进一步查看了相应原始记录。在终的总结会上,检查官们认为道恩在GMP符合性上*关键缺陷项,一致同意通过此次检查。值得称赞的是,目前我国获得药无菌制剂欧盟GMP认证的药企**,而天做到了!
欧盟GMP官在道恩进行现场检查
欧盟(European Union)是世界上的药品主流市场之一,欧盟GMP认证是国际公认的、严格的认证之一。此次道恩以零缺陷*现场审核,充分道恩的质量体系建设和质量管理能力已达到国际认可的高标准,标志着天成已经迈出了进军欧洲市场、拓展**化经营的关键一步,是天成按照“抗药走国际路线,进入国际管控医药市场”的总要求**企业战略转型的关键所在。
道恩制剂厂房
质量控制中心一角
作为河北重点扶持企业,天成凭借多年的励精图治、锐意改革,取得的成绩得到各级和社会各界的认可和表彰。今年,是天成改制20周年。二十年的风雨砥砺,天不仅收获了经营业绩的增长,更收获了清醒与自信。整整五天有组织、有秩序的迎检工作,充分展现了天过硬的自身素质和精诚合作的团队精神,把道恩完善的质量体系与生产体系地呈现给各位检查官,获得了他们的高度认可与赞赏,终取得了圆满成功。
德国进口制水设备
德国进口全自动加塞灌装机
回首四年时光,道恩寻求欧盟认证的历程充满了坎坷。2014年,公司班子远瞩,在业界众人充满怀疑与不解的目光中立项开工。曾经,有多少疑这是天成绝不可能完成的一项艰巨任务。但以王振刚为首的公司班子坚信道恩项目势在必得,一定能获得成功。四年来,所有天不忘初心,坚持不懈,砥砺前行,团结拼搏,终于换来了今天的收获!
“我们非常自豪此次能获得欧盟检查官的认可!”河北天成股份有限公司董事长王振刚表示,“我们将继续秉承‘唯有质量才有效益、唯有创新才有发展’的经营理念,追求品质,不断强化公司一贯严格的质量管理体系,为**合作伙伴提供的产品。”
在未来发展的道路上,天成将继续坚持“勤诚立业·精新致远”的核心理念和“制好药•为”的企业宗旨,以振兴沧州医药事业为己任,以建设中国企业为目标,以药、药等为核心,完成“原料+制剂”的产业链布局,打造品种、技术与优势,实现更多产品的国际注册申报,力争成为国内、世界的国际化制药企业,谱写天成崭新的历史篇章,为我省GDP的腾飞、我国经济的发展、**的健康做出更大的贡献!
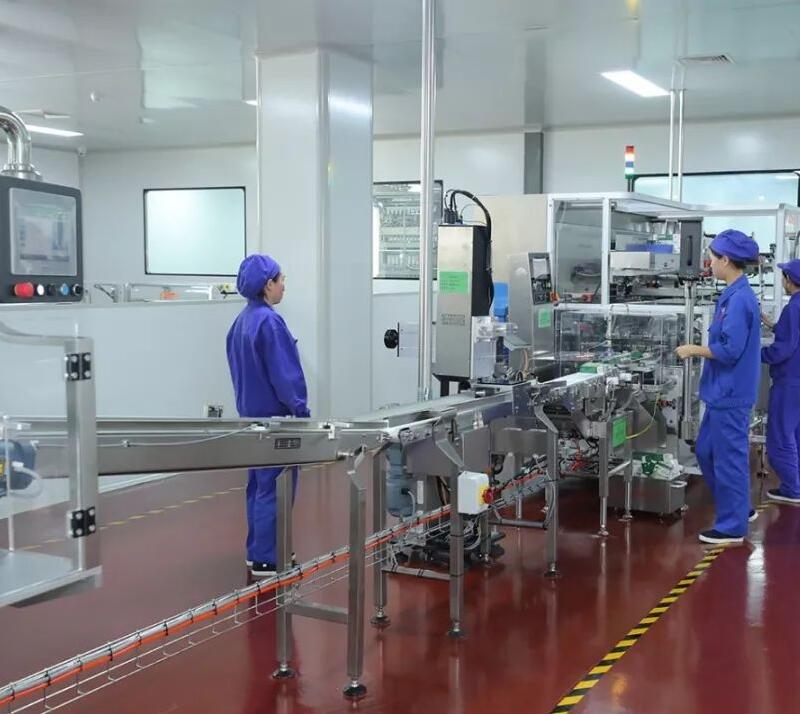
无菌药品制作车间 装修净化
中间产品无菌检查阳性结果及溯源分析举例
2012年度共收检乙型脑炎减毒活疫苗中间产品无菌检查1731批次,其中阳性结果35 批次,占2.02% 。经分离纯化培养和菌型鉴别分析,主要存在里拉/藤黄微球菌、蜡样芽胞及奇异变形菌等,举例溯源分析如下:
①里拉 /藤黄微球菌检出3例。里拉/藤黄微球菌为洁净区环境及人员监测主要菌群,而在水系统样品中并未检出,故推断为操作过程中经环境带入;
②蜡样芽胞检出3例。蜡样芽胞在水系统中全年仅检出1次,而在环境监测中检出83次(占11.05%)。蜡样芽胞的生长温度范围为20~45℃,10℃以下生长缓慢或不生长,50℃时不生长,在100℃下加热20min即被破坏。而所有的工艺用水均经过高压灭菌(121℃,30min)处理。因此推断,蜡样芽胞应仍为操作过程中经环境带入;
③奇异变形检出4例,由于截止目前洁净区环境及人员和水系统微生物数据库中均未曾检出此类菌,故排查分析只可能是工艺操作本身引入。据查阅资料,奇异变形一般广泛存在于水、土壤的有机物以及人和动物的肠道。故根据工艺操作特点进行推测,很可能来自无特定病原体(Specific pathogen free,SPF)级实验地鼠取肾操作工艺。故对此批工艺剩留的末次肾块洗涤液取样进行无菌检查检测,证实为SPF地鼠取肾操作不慎带入。
讨论
从菌型分析结果统计可知,该洁净区环境和人员主要存在革兰阳性球菌如里拉/藤黄微球菌、表皮葡萄球菌、人葡萄球菌等,共占78.56% 以上,其次为蜡样芽胞和少量的库克菌及霉菌等。另外,对于霉菌从检测时间和空间上看,主要集中出现在春、夏季节,洁净区较潮湿的精洗场和细胞水浴加温洁净室。因此宜在春、夏季节加强工艺湿度较大洁净室霉菌的消杀处理。
封闭的用水(80℃保温循环)和纯化水(20℃保温循环)管道环境条件较差,检出的微生物种类和数量均较少,经鉴别分析主要存在少动鞘氨醇单胞菌、皮氏罗尔斯顿菌等革兰阴性菌以及芽胞等。
溯源分析举例表明,根据初步建立的微生物数据库以及中间产品无菌检查阳性菌型分析结果可以比较明确地确定产品污染的来源,2012 年乙型脑炎减毒活疫苗中间产品无菌试验阳性结果,主要为操作过程中经环境偶然带入以及地鼠取肾操作不慎带入。
虽然该中间产品并不是无菌工艺操作(半成品配制时需经0.22μm薄膜过滤),但尽量控制本底污染对于实施GMP控制具有积极的意义。奇异变形全年检出4例,且无菌检查时均能在观察结果前2~3d就发现样品染菌(无菌检查孵放要求是培养14d),相关批次单一收获物均报废处理。从无菌风险和生产成本来看,该产品工艺中取肾操作是需关注的重点,可通过加强员工现场操作培训和考核以及进一步优化该步工艺操作等实现。
另外,2012年中间产品无菌检查阳性结果还检出放射根菌、苛养颗粒链菌、斯氏普罗威登斯菌等少数微生物种类,全年各仅检出一例,且暂未在建立的洁净区微生物数据库中出现,目前还无法确切地追溯其来源。
由于全面开展菌型分析工作仅一年多时间,且乙型脑炎减毒活疫苗工艺较为复杂,涉及到SPF 地鼠操作,今后将根据工艺特点建立SPF地鼠如肠道、皮毛等部位的微生物基础数据库,以完善来源追溯途径,进一步提高GMP操作水平。